Capítulo 22. Inflamación e inmunidad de la superficie ocular
Sinopsis
Sección titulada «Sinopsis»La inflamación es uno de los cuatro factores etiológicos del ojo seco y el que ha transformado la comprensión de la enfermedad, al revelar que el ojo seco es, en buena medida, un trastorno inmunomediado de la superficie ocular. Este capítulo desarrolla su inmunopatología. Presenta la superficie ocular como un sistema inmunitario de mucosa, normalmente tolerogénico, cuya homeostasis se rompe en la enfermedad. Detalla la inmunidad innata —los receptores de patrones, el inflamasoma, el estrés oxidativo—, la fase aferente de activación y migración de las células dendríticas, la inmunidad adaptativa con el cebado de linfocitos Th1 y Th17 y la disfunción de las células reguladoras, y los efectores del daño —el interferón γ, la interleucina 17 y las metaloproteinasas—. Conceptualiza el ojo seco como una enfermedad autoinmune de mucosa y sitúa el síndrome de Sjögren en el extremo grave de ese continuo. Y aborda con detalle la matización crucial del TFOS DEWS III: la inflamación no está activa en todos los pacientes, lo que determina a quién tratar con antiinflamatorios. La neurofisiología del daño y los biomarcadores se remiten a los capítulos correspondientes.
Objetivos de aprendizaje
Sección titulada «Objetivos de aprendizaje»Al finalizar este capítulo, el lector será capaz de:
- Describir la superficie ocular como sistema inmunitario de mucosa y su homeostasis.
- Explicar los mecanismos de la inmunidad innata activados en el ojo seco.
- Integrar la fase aferente y la inmunidad adaptativa en el ciclo inmunitario del ojo seco.
- Identificar los efectores del daño inmunitario y sus dianas.
- Justificar la conceptualización del ojo seco como enfermedad autoinmune de mucosa.
- Valorar la matización del DEWS III sobre el carácter no universal de la inflamación.
Introducción
Sección titulada «Introducción»El reconocimiento de la inflamación como un mecanismo central del ojo seco es uno de los avances más importantes de las últimas dos décadas, y el que ha dado lugar a las terapias inmunomoduladoras que hoy son parte del arsenal terapéutico. El ojo seco se conceptualiza actualmente como un trastorno de la superficie ocular de mecanismo inmunitario, en el que la inflamación es a la vez consecuencia y motor del daño.¹,² Comprender esta inmunopatología es indispensable para entender por qué y a quién se prescriben los antiinflamatorios.
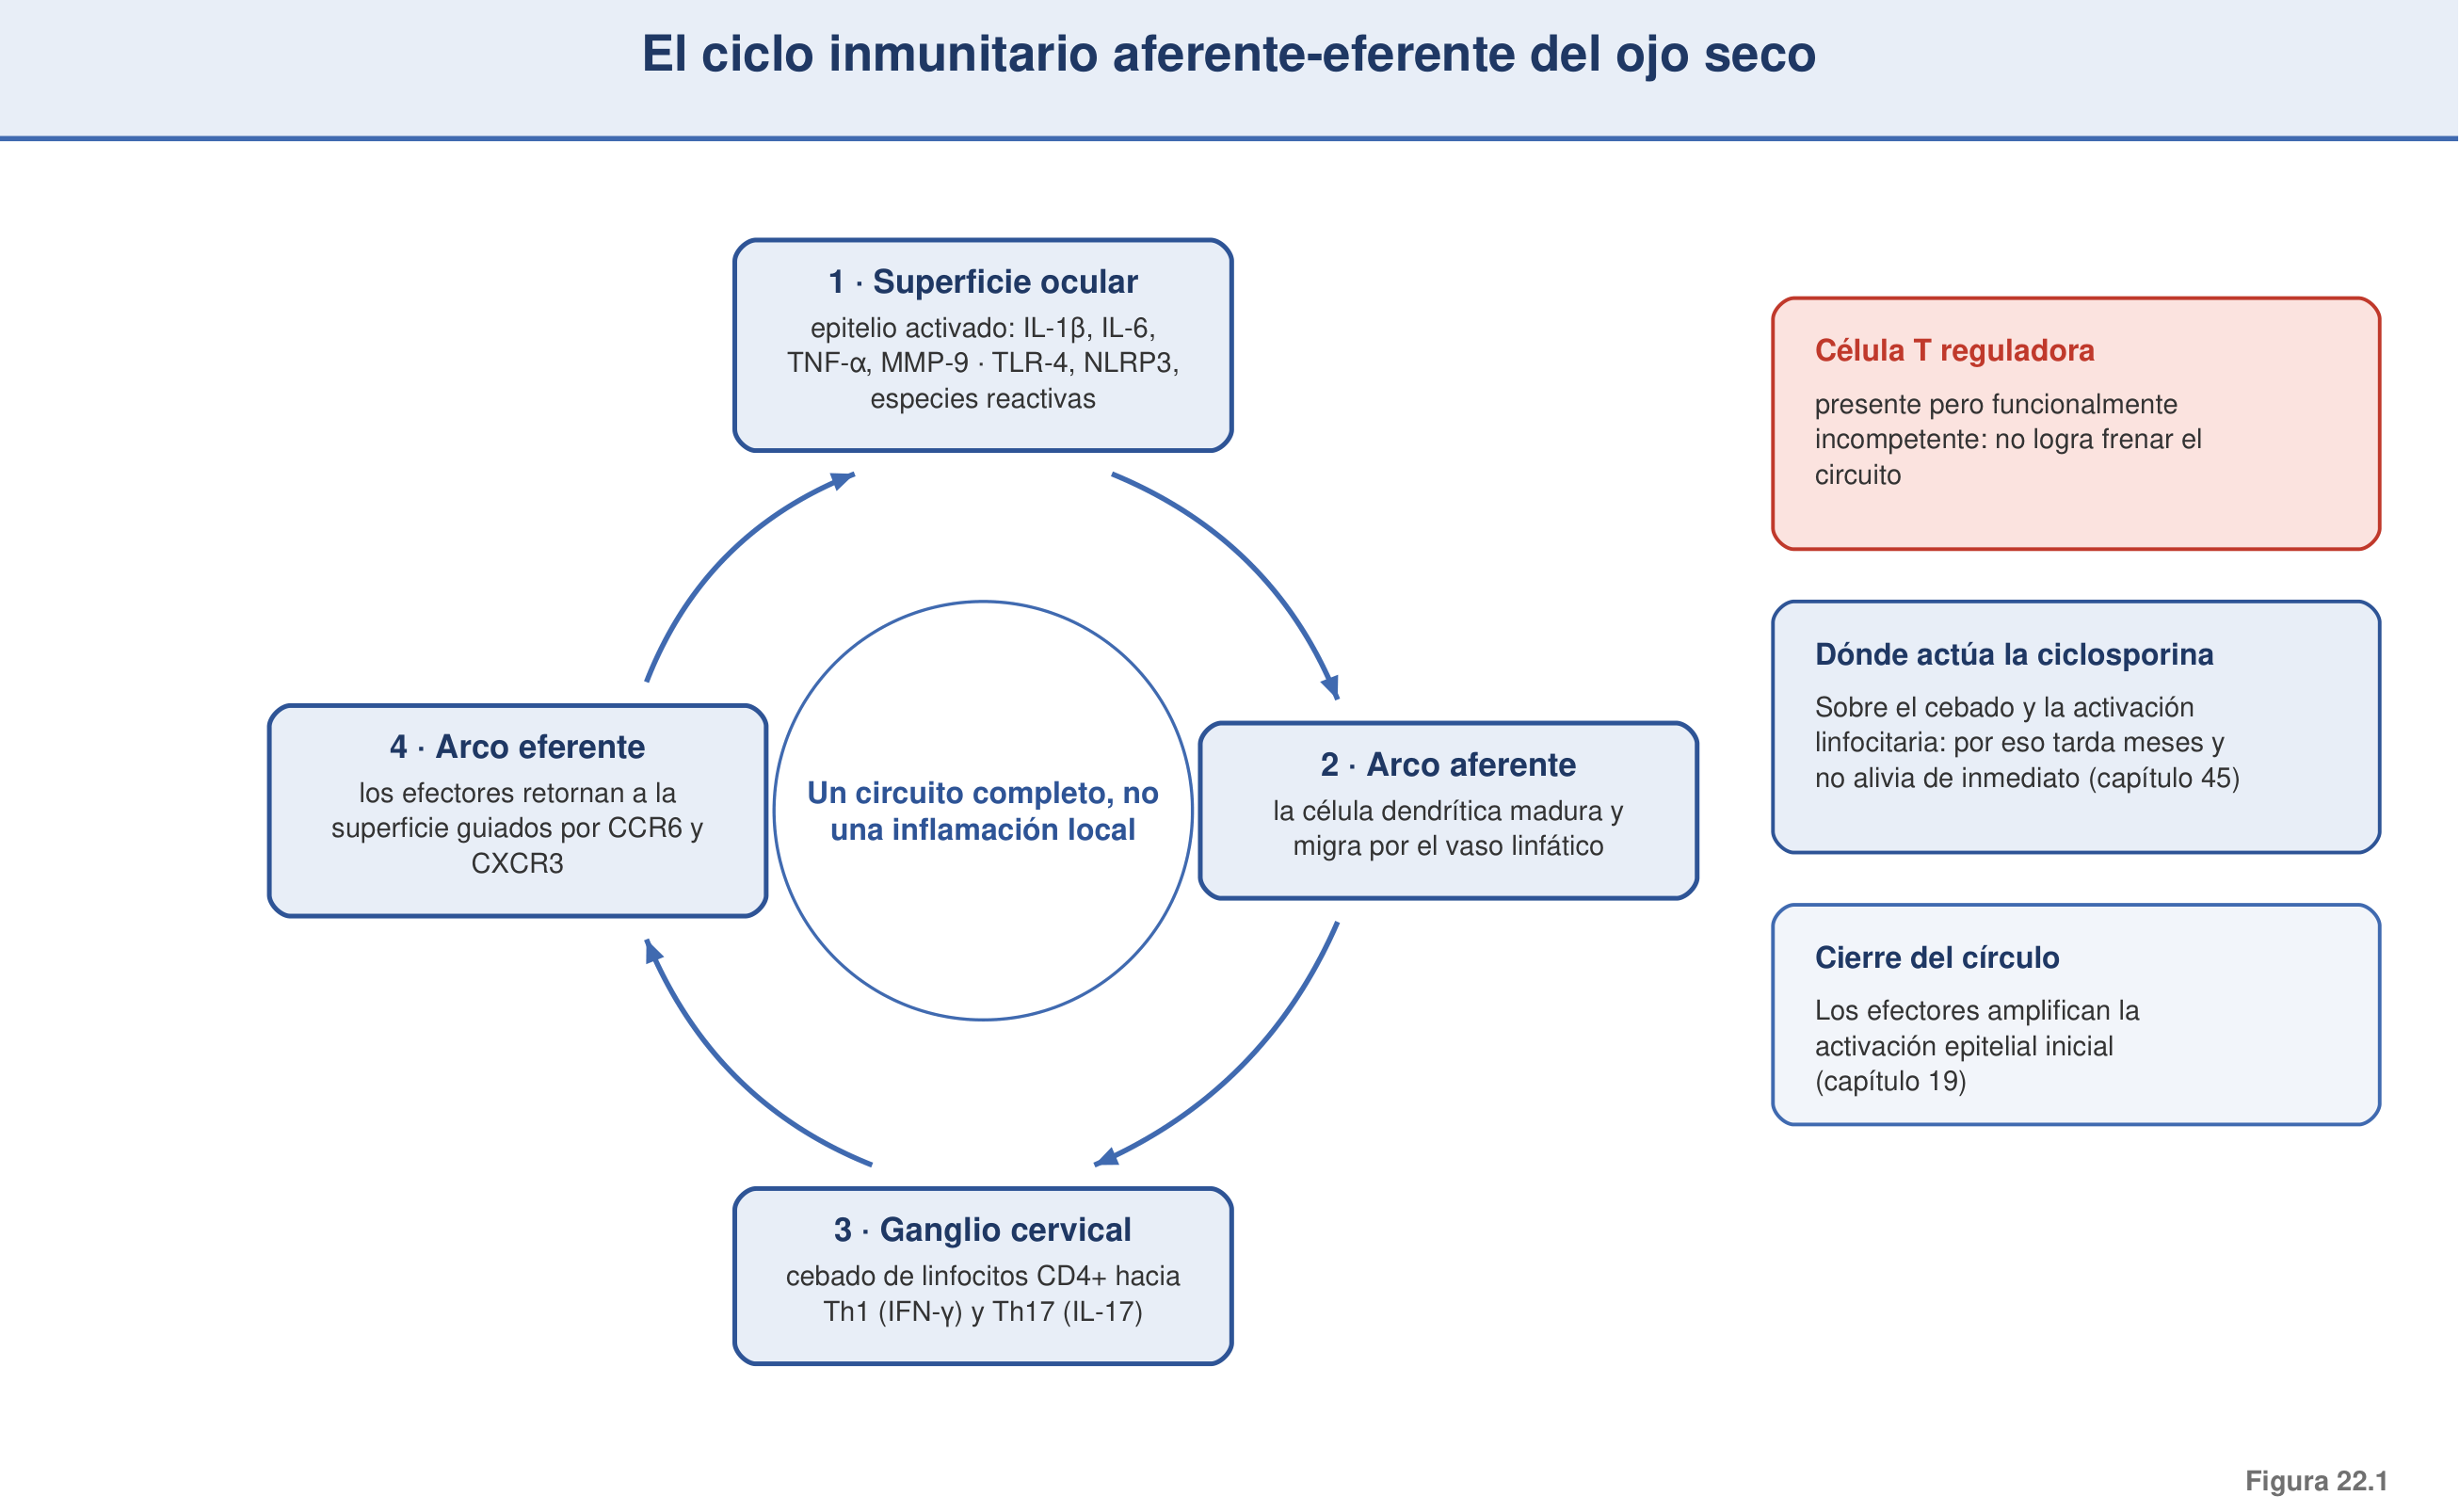
La superficie ocular es un órgano del sistema inmunitario de mucosas, como se expuso en el capítulo 1, y su respuesta en el ojo seco sigue la lógica de la inmunidad de mucosa: una fase aferente de reconocimiento y presentación de antígenos, un cebado de linfocitos en los ganglios de drenaje y una fase eferente de retorno de las células efectoras a la superficie.³,⁴ Esta arquitectura convierte al ojo seco, en su forma más grave, en una enfermedad autoinmune de mucosa.
Este capítulo recorre la inmunidad innata, la fase aferente, la inmunidad adaptativa, los efectores del daño, el concepto de autoinmunidad de mucosa y, finalmente, la matización del DEWS III sobre el carácter no universal de la inflamación. Los mecanismos moleculares del daño epitelial se desarrollan en el capítulo 23, los biomarcadores inflamatorios en el capítulo 32, la ciclosporina en el capítulo 45 y el síndrome de Sjögren en el capítulo 57; este capítulo integra la inmunopatología que subyace a todos ellos.
22.1 La superficie ocular como sistema inmunitario de mucosa
Sección titulada «22.1 La superficie ocular como sistema inmunitario de mucosa»La superficie ocular —la córnea, la conjuntiva, las glándulas lagrimales y de Meibomio, la película lagrimal y el tejido linfoide asociado a la conjuntiva— constituye una unidad funcional de mucosa integrada por el control neural, endocrino e inmunitario, cuya misión es sostener la homeostasis y montar respuestas defensivas proporcionadas.³ En su estado basal, esta mucosa es inmunitariamente privilegiada y tolerogénica: predomina un microambiente antiinflamatorio —con factor transformante β, células dendríticas inmaduras y células T reguladoras— que garantiza la tolerancia frente a los antígenos ambientales y comensales.³,⁴
La defensa de esta mucosa descansa en tres barreras: la física —el epitelio con sus uniones estrechas y el glicocáliz de mucinas transmembrana—, la bioquímica —la lactoferrina, la lisozima, la lipocalina, la inmunoglobulina A secretora y las defensinas— y la celular, innata y adaptativa.³,¹ La homeostasis inmunitaria es un equilibrio dinámico entre la entrada y la pérdida de agua y entre los mediadores pro y antiinflamatorios; su ruptura desencadena el círculo vicioso del ojo seco descrito en el capítulo 19.⁵,⁶ La ruptura de la homeostasis se produce cuando la hiperosmolaridad y el estrés desecante rompen la tolerancia local, activan el epitelio como célula inmunitaria «no profesional» —que secreta interleucinas 1β, 6 y 8, factor de necrosis tumoral α y metaloproteinasa 9— y transforman la mucosa tolerogénica en un foco proinflamatorio autoperpetuado.⁵,⁶ Conviene anticipar, no obstante, que esta descripción inflamatoria se aplica plenamente al ojo seco acuodeficiente y grave, pero no es universal, como se verá.⁵
22.2 La inmunidad innata
Sección titulada «22.2 La inmunidad innata»La inmunidad innata es la primera línea de la respuesta inflamatoria del ojo seco. La señalización dependiente del receptor de tipo Toll 4 es esencial en la fisiopatología de la hiperosmolaridad: los animales deficientes en la vía de este receptor muestran significativamente menos tinción y menor expresión de citocinas y proteasas tras el estrés hiperosmolar, lo que implica a los receptores de patrones y a las señales de peligro como agentes esenciales del ojo seco evaporativo hiperosmolar.⁵ Estas señales de peligro —las proteínas de choque térmico, la proteína HMGB1, las proteínas S100, el ADN extracelular y las trampas extracelulares de los neutrófilos— actúan como patrones moleculares asociados al daño que amplifican la respuesta; la exposición breve a baja humedad aumenta estas señales y eleva la expresión de metaloproteinasa 9.⁵
Dos mecanismos innatos merecen mención especial. El inflamasoma NLRP3, activado por las especies reactivas de oxígeno que genera la hiperosmolaridad, inicia la inflamación en las células epiteliales corneales estresadas y en los pacientes con ojo seco inducido por el ambiente.⁷,⁸ Y el estrés oxidativo, que la hiperosmolaridad induce directamente, con desequilibrio de las enzimas antioxidantes, peroxidación lipídica y daño del ADN mitocondrial; la fuga del ADN mitocondrial al citoplasma activa la vía cGAS-STING, que eleva las citocinas de tipo interferón.⁵,⁹ Esta cascada oxidativa desencadena la liberación de proteasas, la expresión de citocinas, el reclutamiento de células inflamatorias y la maduración de las células dendríticas, que constituye el puente hacia la respuesta adaptativa.⁵
22.3 La fase aferente
Sección titulada «22.3 La fase aferente»La respuesta adaptativa del ojo seco comienza con una fase aferente de reconocimiento y presentación de antígenos. El disparador es el estrés que la hiperosmolaridad y la desecación ejercen sobre el epitelio, que libera las citocinas y las proteasas ya mencionadas y genera una señal de peligro.⁵,¹⁰ Esta señal promueve la maduración de las células presentadoras de antígeno, en particular las células dendríticas, que captan el autoantígeno. La necesidad de estas células para la enfermedad está demostrada: su depleción impide la queratoconjuntivitis autoinmune experimental, lo que evidencia el papel obligado de la fase aferente.¹¹
Las células dendríticas maduras, cargadas de autoantígeno, migran a los ganglios linfáticos de drenaje cervicales, donde ceban a los linfocitos T vírgenes.⁵ La importancia de este tráfico linfático queda demostrada por el hecho de que la interrupción de la linfangiogénesis en modelos animales reduce las citocinas proinflamatorias en la córnea.⁵ Los estudios de secuenciación de célula única han caracterizado, además, el reclutamiento de las células innatas y mieloides que acompaña a este proceso, con un viraje de la población hacia macrófagos y células dendríticas convencionales.⁵ El concepto integrador es el de un arco aferente —la activación y la migración de las células presentadoras— que conecta la agresión de la superficie con el cebado inmunitario en los ganglios, primer paso de la autoinmunidad de mucosa.⁴,²
22.4 La inmunidad adaptativa
Sección titulada «22.4 La inmunidad adaptativa»La prueba causal del papel de la inmunidad adaptativa procede de los experimentos de transferencia adoptiva: el estrés desecante induce una queratoconjuntivitis de tipo Sjögren mediada por linfocitos T CD4+, y la transferencia de estos linfocitos de donantes estresados a receptores deficientes en células T reproduce la enfermedad de la superficie ocular.¹² El cebado en el ganglio genera dos poblaciones de linfocitos efectores: los Th1, productores de interferón γ, y los Th17, productores de interleucina 17, que son los dos ejes centrales de la inmunopatología del ojo seco.¹³,⁴ La vía Th17 es especialmente relevante porque la interleucina 17 rompe la barrera corneal, y ambos linajes requieren sus receptores de quimiocinas específicos para dirigirse a la superficie.¹⁴,¹⁵
Un mecanismo clave de la cronicidad es la disfunción de las células T reguladoras. En el ojo seco, la autoinmunidad no se debe tanto a un déficit numérico de células reguladoras como a la resistencia de los linfocitos Th17 a su supresión, un fenómeno dependiente de la interleucina 6.¹⁶ Con el envejecimiento, además, las células reguladoras pierden su poder supresor y llegan a producir citocinas proinflamatorias.⁵ La persistencia de linfocitos efectores y de memoria explica la cronicidad de la enfermedad y sus reagudizaciones, que tienen una base inmunitaria de reactivación de la respuesta de memoria.¹⁷ El resultado es una respuesta adaptativa autoperpetuada, en la que el desequilibrio entre los linfocitos efectores y los reguladores mantiene la inflamación.
22.5 Los efectores del daño
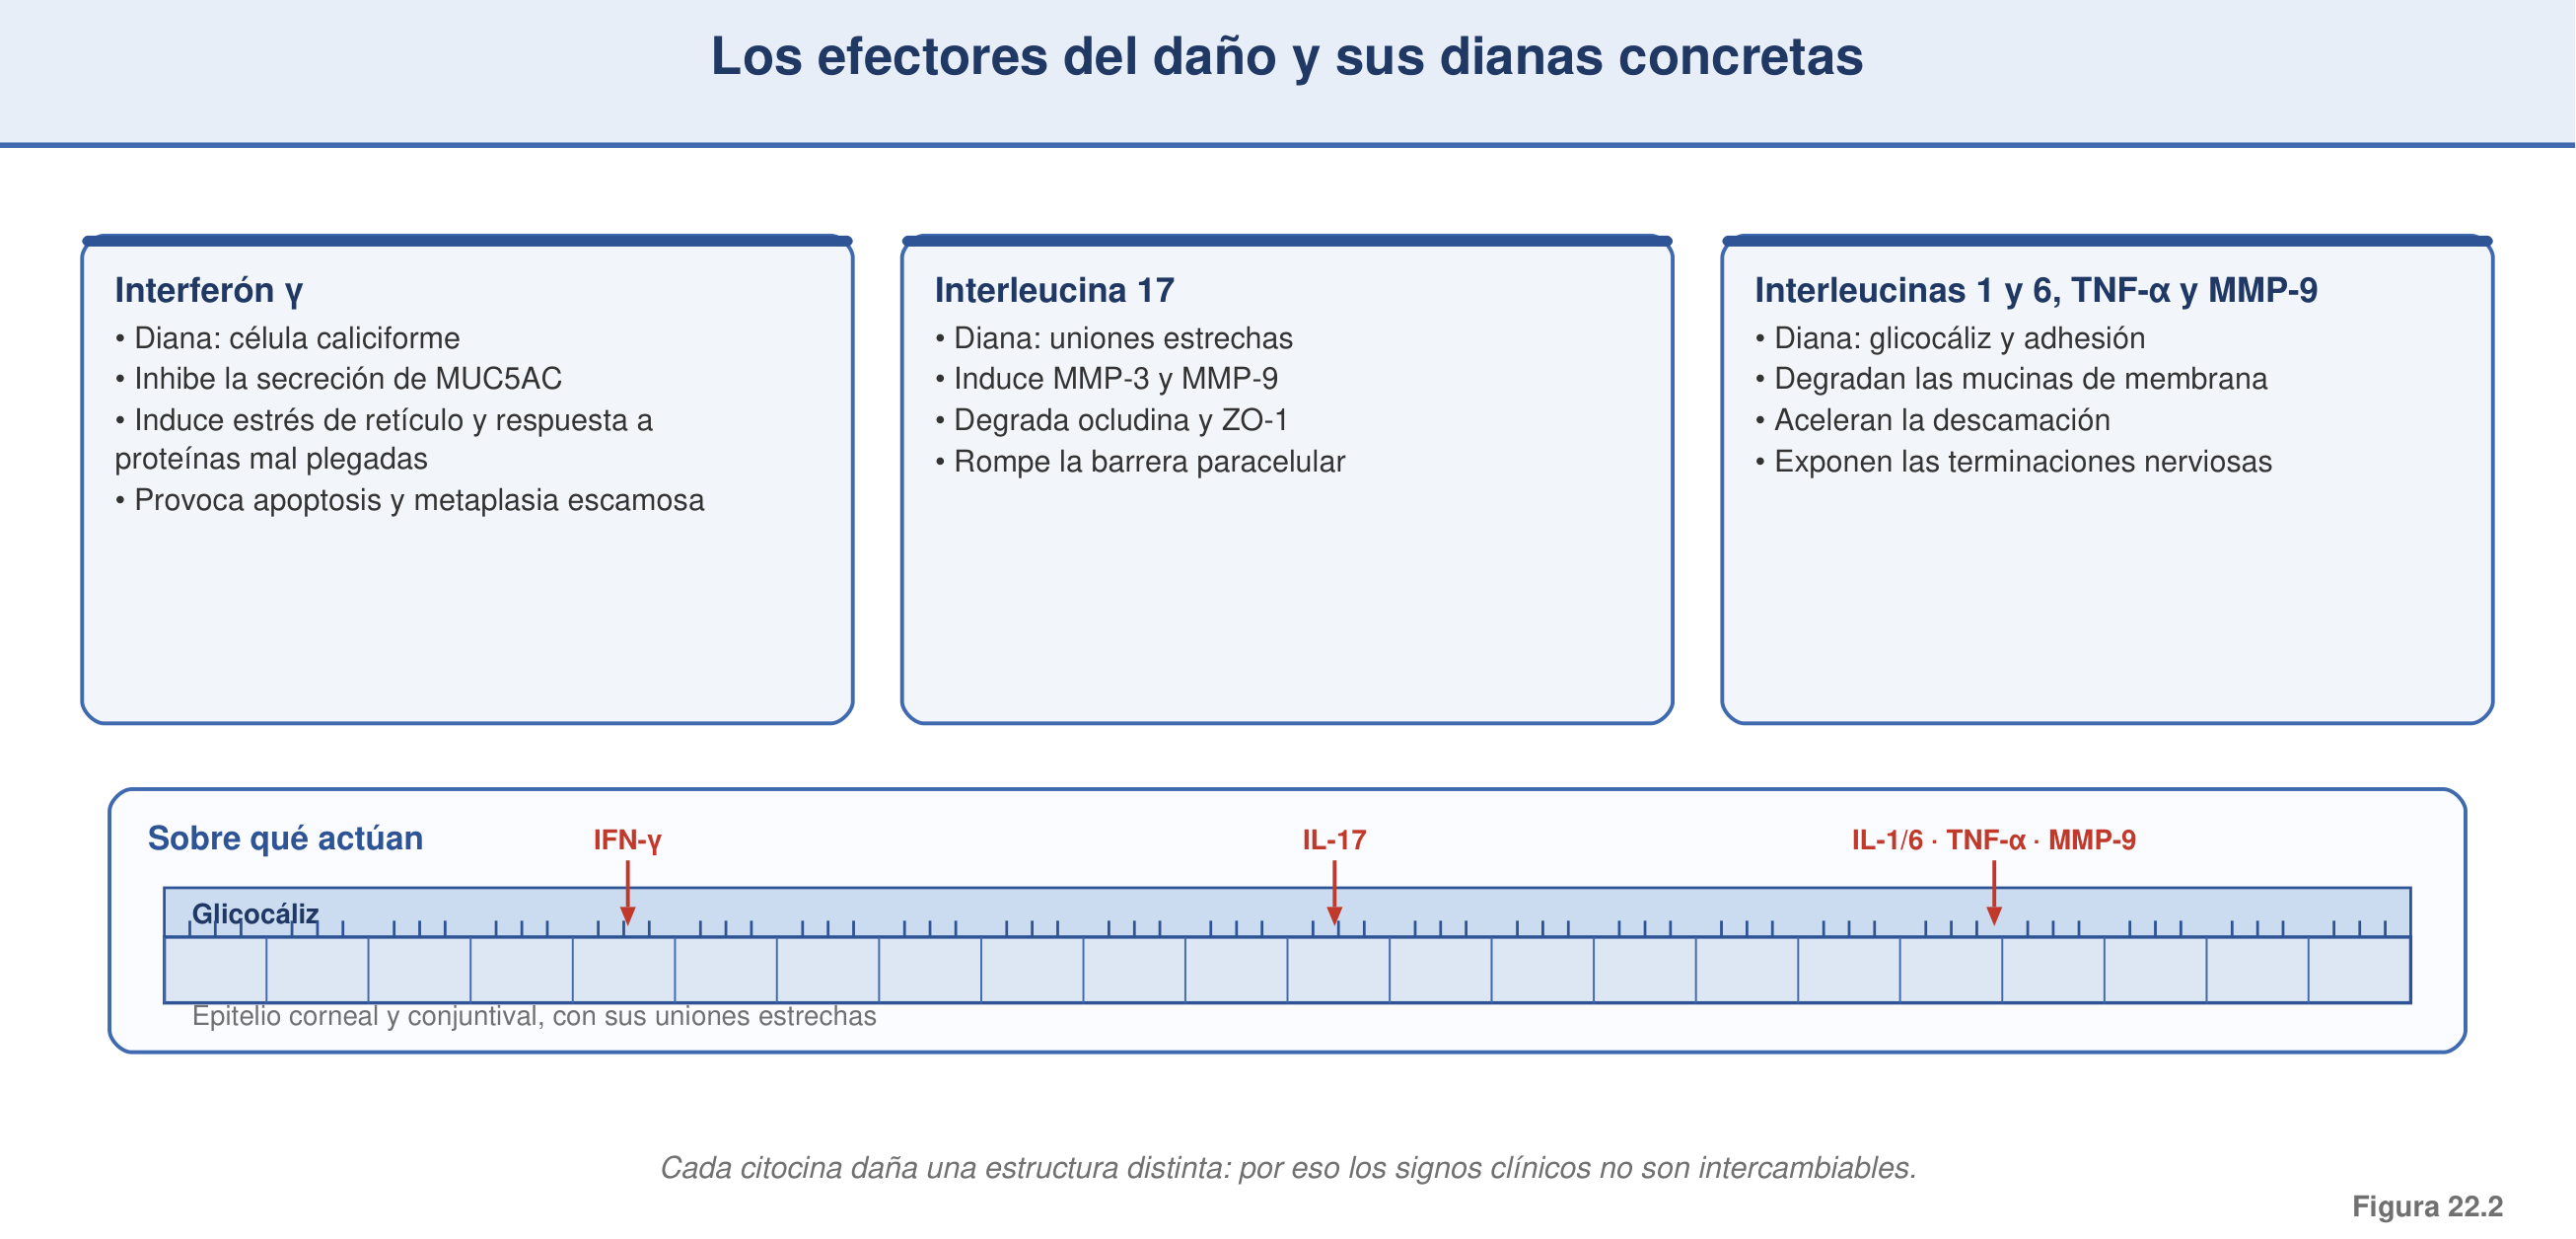
Sección titulada «22.5 Los efectores del daño»Las citocinas efectoras traducen la respuesta inmunitaria en daño de la superficie. El interferón γ, producto de los linfocitos Th1, es un efector particularmente destructivo: la deficiencia de lágrima acuosa aumenta su expresión conjuntival y provoca la pérdida de células caliciformes; induce la respuesta a proteínas mal plegadas en estas células, causa de la deficiencia de mucina en el síndrome de Sjögren; y modula la metaplasia escamosa del epitelio conjuntival, además de contribuir a la apoptosis y la piroptosis epiteliales.¹⁸,¹⁹,²⁰ La interleucina 17, producto de los Th17, rompe la barrera epitelial corneal mediante la inducción de las metaloproteinasas 3 y 9.¹⁴
La metaloproteinasa 9 es el efector proteolítico clave: el ojo seco experimental estimula su producción con activación de las vías de las MAP-cinasas, y degrada los componentes de las uniones estrechas y del glicocáliz, alterando la barrera.¹⁰,²¹ A ella se suman las citocinas proinflamatorias —interleucinas 1 y 6 y factor de necrosis tumoral α—, liberadas por el epitelio bajo la hiperosmolaridad; la interleucina 6 es, además, el eje que permite el escape de los Th17 a la supresión reguladora.⁵,¹⁶ El resultado final es la apoptosis de las células de la superficie, un efector demostrado del ojo seco experimental.²² La reversibilidad de este daño es un hallazgo clínicamente relevante: el tratamiento con ciclosporina tópica reduce los linfocitos conjuntivales activados, lo que confirma la contribución de la inmunidad adaptativa al daño y su modulabilidad, materia del capítulo 45.²³
22.6 El ojo seco como enfermedad autoinmune de mucosa
Sección titulada «22.6 El ojo seco como enfermedad autoinmune de mucosa»La suma de estos mecanismos ha llevado a conceptualizar el ojo seco como una enfermedad autoinmune de mucosa, con un arco aferente —de las células presentadoras al ganglio— y un arco eferente —de los linfocitos Th1 y Th17 a la superficie—, con pérdida de tolerancia y autorreactividad de los linfocitos CD4+ transferible.⁴,¹ Los criterios de la autoinmunidad se cumplen: la autorreactividad CD4+ demostrada por transferencia adoptiva, la dependencia de las células presentadoras de la superficie, la resistencia de los Th17 a la regulación y la respuesta órgano-específica frente a la propia mucosa.¹²,¹¹,¹⁶
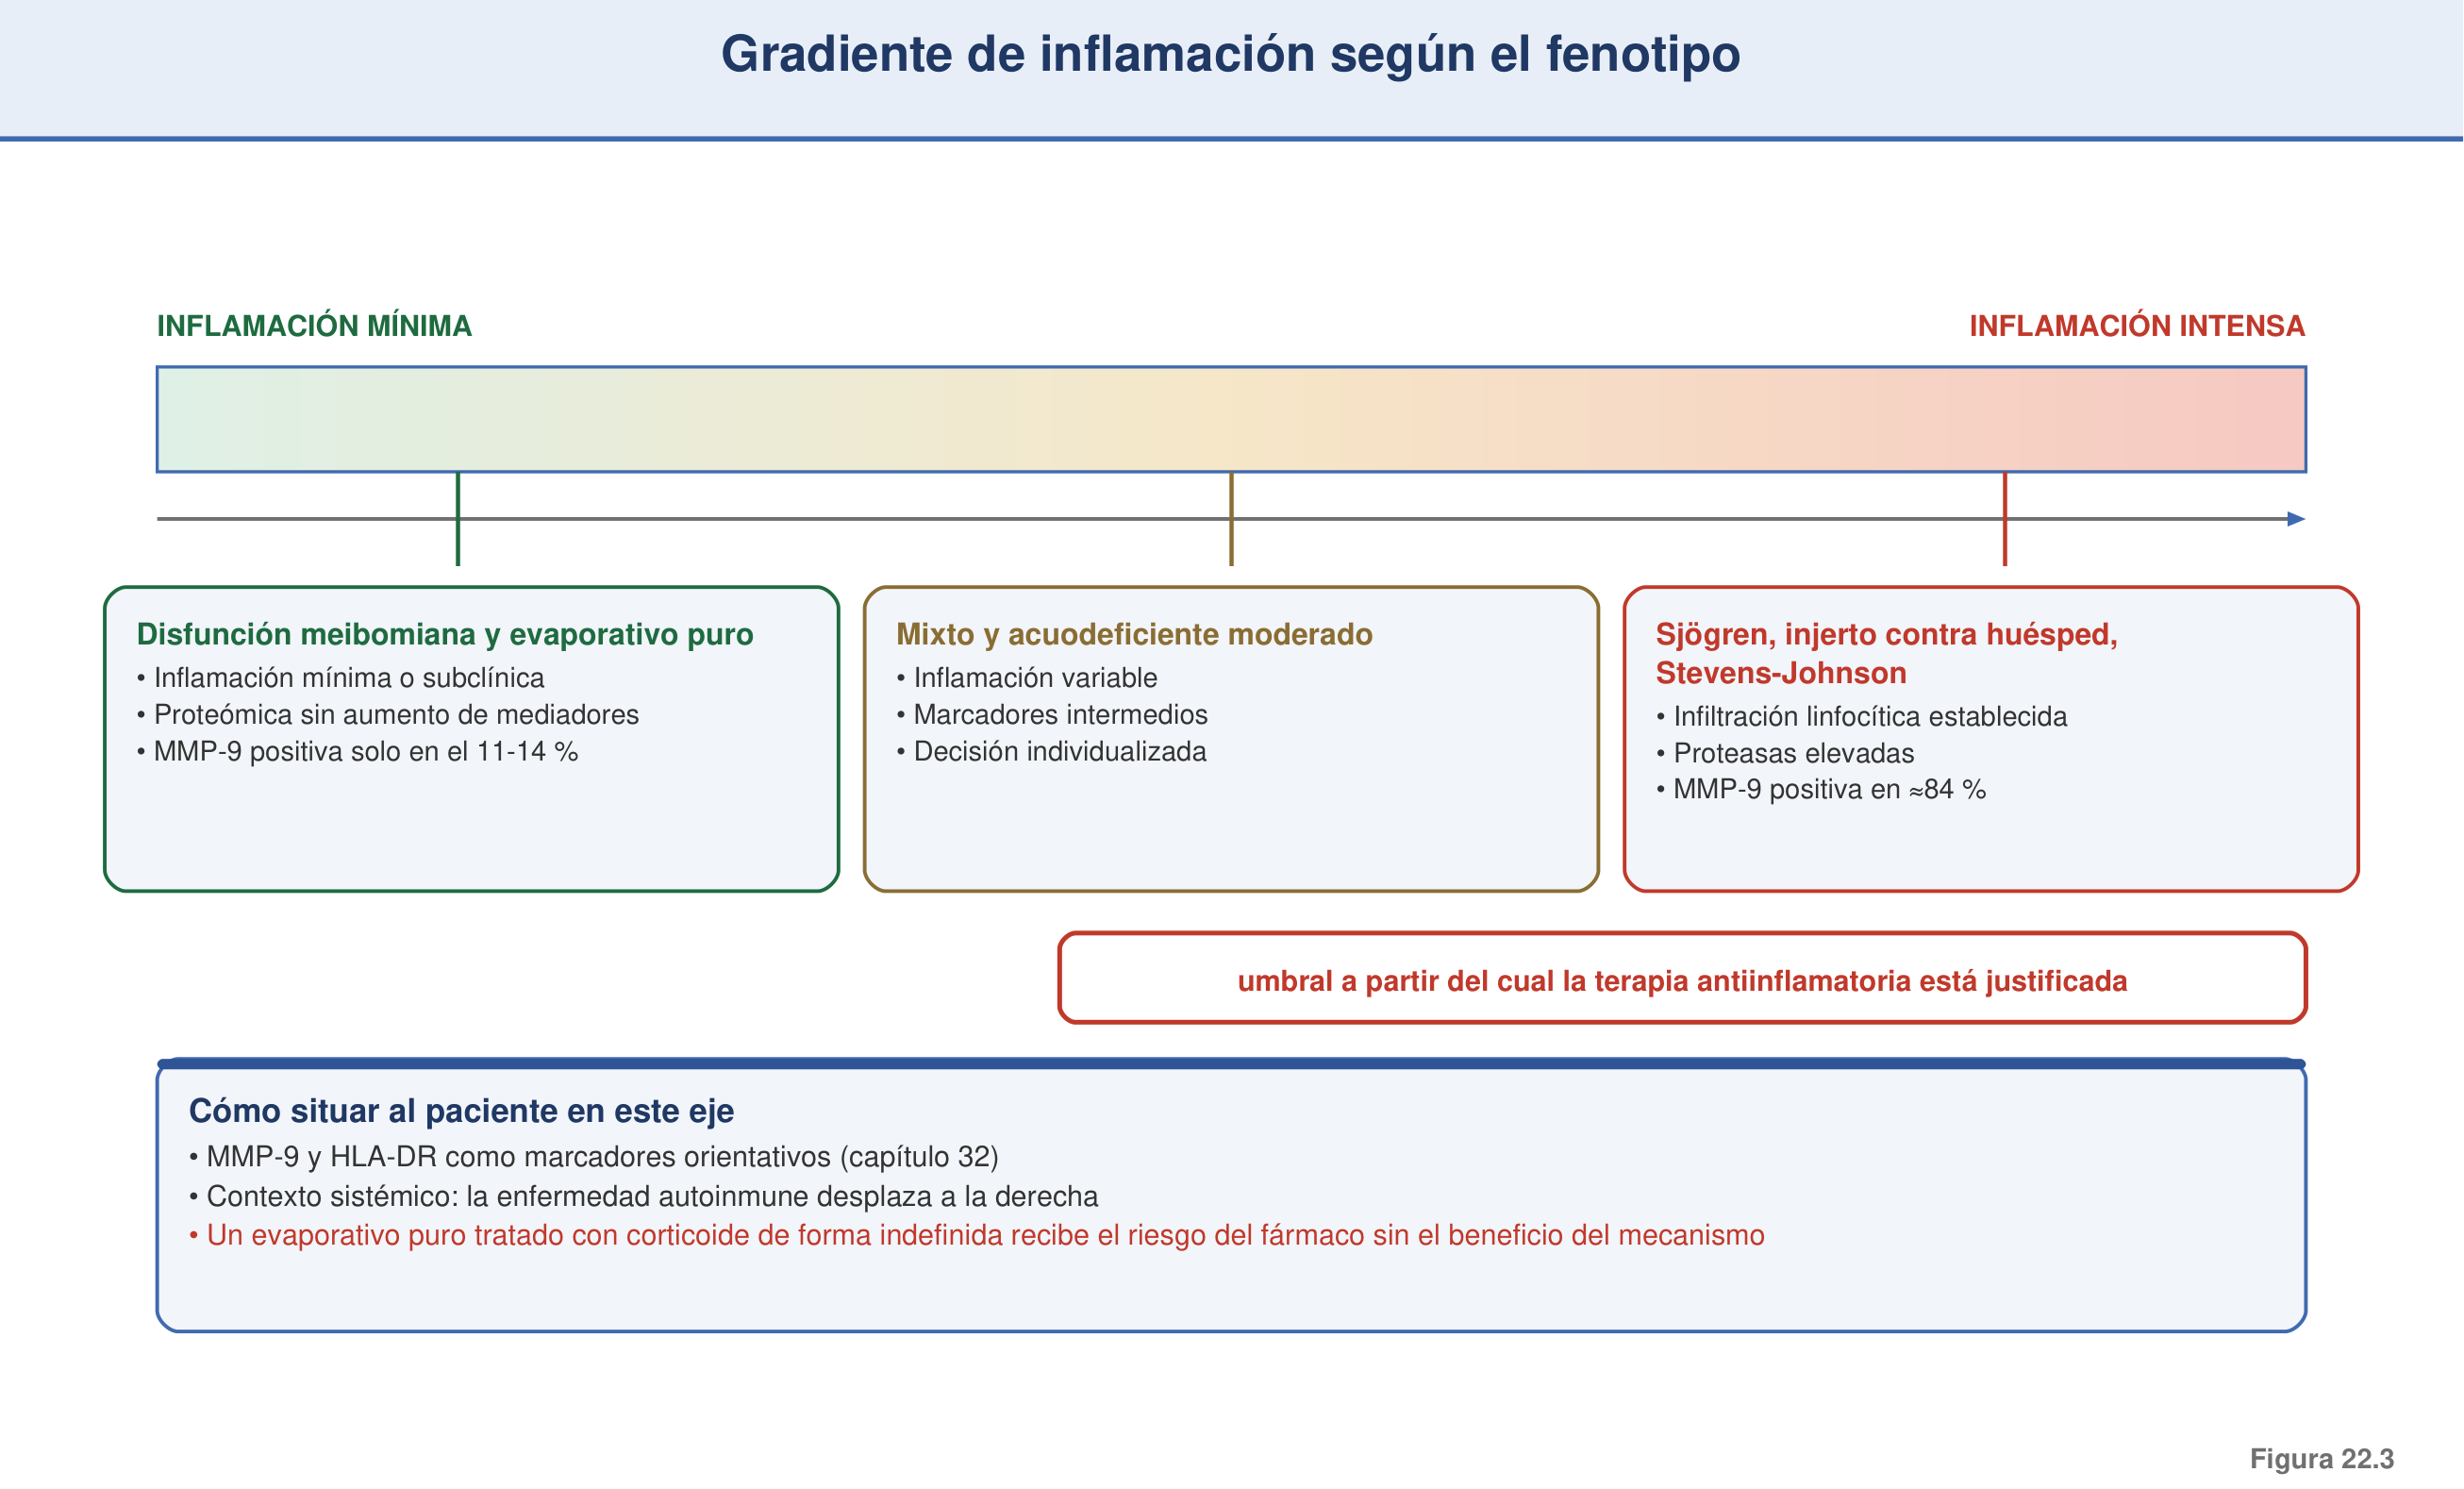
El punto clave es que la autoinmunidad del ojo seco es cuantitativa, no dicotómica. En el síndrome de Sjögren hay infiltración linfocítica de la glándula lagrimal, proteasas muy elevadas y trampas extracelulares de neutrófilos, ausentes en el ojo seco evaporativo común.⁵ Las etiologías inmunomediadas —el Sjögren, el síndrome de Stevens-Johnson, la enfermedad de injerto contra huésped— se consideran más graves: en la enfermedad de injerto contra huésped, la metaloproteinasa 9 es positiva en el 84 % de los casos, frente al 33 % del ojo seco no autoinmune.⁵ El ojo seco no asociado a Sjögren representa, así, el extremo leve del mismo continuo inmunopatológico: comparte la maquinaria inmunitaria —los Th1, los Th17, la disfunción reguladora— pero difiere en la intensidad, la infiltración glandular y la carga de proteasas.⁴,¹³ El síndrome de Sjögren se desarrolla en el capítulo 57.
22.7 La inflamación no es universal
Sección titulada «22.7 La inflamación no es universal»La aportación más importante del TFOS DEWS III a la inmunopatología del ojo seco es una matización crítica: aunque la literatura histórica asumió la inflamación como un efector común de todo ojo seco, los subtipos evaporativos muestran un aumento nulo o muy tenue de mediadores inflamatorios en la lágrima, de modo que no puede asumirse una inflamación activa en todo paciente.⁵ La evidencia es contundente. En los análisis proteómicos, el ojo seco evaporativo no eleva las proteínas de respuesta inflamatoria frente a los controles, mientras que en la cohorte acuodeficiente más de la mitad de las proteínas sobreexpresadas se asocian a la inflamación.⁵ En cuanto a las citocinas, los pacientes evaporativos no muestran diferencias en las interleucinas 6 y 8 frente a los controles, y el factor de necrosis tumoral α es prácticamente indetectable.⁵ Y en los modelos animales, la excisión de la glándula lagrimal dispara las citocinas, mientras que el cloruro de benzalconio y la cámara ambiental no difieren de los controles pese a la hiperosmolaridad.⁵
Esta matización tiene una implicación terapéutica directa: la de a quién tratar con antiinflamatorios. El efecto dicotómico de estos fármacos —la mejoría en unos pacientes y la elevada tasa de fracaso de la ciclosporina y el lifitegrast en la población general— se explica por la heterogeneidad inflamatoria, y aconseja reservar la terapia antiinflamatoria para el fenotipo inflamatorio y acuodeficiente, en lugar de aplicarla de forma indiscriminada.⁵ La osmolaridad sirve de guía: una hiperosmolaridad muy elevada indica estrés oxidativo e inflamación, mientras que una osmolaridad media o baja corresponde a un estado subclínico que puede desaconsejar el antiinflamatorio.⁵ Los biomarcadores inflamatorios —la metaloproteinasa 9 en la lágrima, positiva en solo el 11-14 % del ojo seco evaporativo precoz, y el antígeno leucocitario HLA-DR conjuntival— permiten estratificar al paciente hacia una terapia dirigida, y se desarrollan en el capítulo 32.⁵,¹
Aplicación clínica
Sección titulada «Aplicación clínica»La comprensión de la inmunopatología del ojo seco tiene una traducción clínica de primer orden: fundamenta el uso racional de los antiinflamatorios. La lección central del DEWS III es que la inflamación no es universal, de modo que no todos los pacientes con ojo seco son candidatos a la ciclosporina o el lifitegrast. El candidato idóneo es el paciente con un fenotipo inflamatorio o acuodeficiente —con osmolaridad elevada, tinción marcada, disfunción reguladora—, y muy especialmente el paciente con enfermedad autoinmune. El paciente con un ojo seco evaporativo leve, con inflamación subclínica, puede no beneficiarse de estos fármacos.
En la práctica, la estratificación se apoya en los biomarcadores disponibles: la positividad de la metaloproteinasa 9 en la lágrima y el HLA-DR conjuntival señalan al paciente con inflamación activa. El reconocimiento de la reversibilidad de la respuesta inmunitaria —la reducción de los linfocitos con la ciclosporina— justifica el tratamiento sostenido en las formas inflamatorias, mientras que la comprensión de las reagudizaciones como reactivaciones de la memoria inmunitaria fundamenta el uso de los corticoides en pulsos. El error frecuente es prescribir antiinflamatorios a todos los pacientes por igual, asumiendo una inflamación universal que la evidencia no respalda.
Controversias y lagunas de evidencia
Sección titulada «Controversias y lagunas de evidencia»La principal controversia, planteada por el propio DEWS III, es la del carácter no universal de la inflamación, que obliga a reconsiderar el paradigma inflamatorio del ojo seco sin negarlo. Persisten lagunas importantes: se desconoce cuándo o si la inflamación se incorpora a la enfermedad, cómo se produce la transición de la fase aguda a la crónica y cómo predecir qué pacientes responderán a los antiinflamatorios. Los índices clásicos —la tinción, el tiempo de rotura— son insuficientes para el desarrollo de fármacos inmunomoduladores, y los biomarcadores disponibles no capturan por completo la actividad inmunitaria. La traslación de la rica evidencia experimental —en su mayoría en modelos animales— al paciente individual es incompleta, y la selección de los candidatos a la terapia antiinflamatoria sigue apoyándose, en la práctica, más en el juicio clínico que en biomarcadores validados.
Puntos clave
Sección titulada «Puntos clave»- La superficie ocular es un sistema inmunitario de mucosa normalmente tolerogénico; su homeostasis se rompe en el ojo seco, transformándola en un foco proinflamatorio.
- La inmunidad innata (receptores de tipo Toll, inflamasoma NLRP3, estrés oxidativo, señales de peligro) inicia la respuesta inflamatoria.
- La fase aferente consiste en la maduración de las células dendríticas y su migración a los ganglios cervicales, donde ceban los linfocitos T.
- La inmunidad adaptativa genera linfocitos Th1 (interferón γ) y Th17 (interleucina 17); la autoinmunidad se debe a la resistencia de los Th17 a la regulación.
- Los efectores del daño son el interferón γ (pérdida de caliciformes, apoptosis), la interleucina 17 (rotura de barrera) y las metaloproteinasas.
- El ojo seco es una enfermedad autoinmune de mucosa; el síndrome de Sjögren ocupa el extremo grave de un continuo cuantitativo.
- La inflamación no es universal: el ojo seco evaporativo puede cursar con inflamación mínima o ausente, mientras que las formas acuodeficiente y autoinmune son inflamatorias.
- La matización sobre la inflamación determina a quién tratar con antiinflamatorios; los biomarcadores (metaloproteinasa 9, HLA-DR) ayudan a estratificar.
Conclusiones
Sección titulada «Conclusiones»La inmunopatología ha revelado que el ojo seco es, en su forma más característica, una enfermedad autoinmune de mucosa, con un ciclo inmunitario aferente y eferente que va de la agresión de la superficie al cebado de los linfocitos en los ganglios y al retorno de las células efectoras que perpetúan el daño. Este conocimiento fundamenta las terapias inmunomoduladoras que han transformado el tratamiento de la enfermedad. Pero el TFOS DEWS III ha introducido una matización que corrige un exceso del paradigma inflamatorio: la inflamación no está activa en todos los pacientes, sino que se concentra en las formas acuodeficiente y autoinmune, mientras que el ojo seco evaporativo común puede cursar con escasa o nula inflamación. Esta distinción, lejos de ser un tecnicismo, determina la decisión terapéutica más importante en el manejo del ojo seco inflamatorio: a quién tratar con antiinflamatorios. Con la inflamación y la inmunidad, la sección de fisiopatología aborda el tercero de los cuatro factores etiológicos, y prepara el terreno para el estudio del daño epitelial que constituye su consecuencia.
Bibliografía
Sección titulada «Bibliografía»-
Stevenson W, Chauhan SK, Dana R. Dry eye disease: an immune-mediated ocular surface disorder. Arch Ophthalmol. 2012;130(1):90-100. PMID: 22232476 · DOI: 10.1001/archophthalmol.2011.364
-
Pflugfelder SC, de Paiva CS. The pathophysiology of dry eye disease: what we know and future directions for research. Ophthalmology. 2017;124(11S):S4-S13. PMID: 29055361 · DOI: 10.1016/j.ophtha.2017.07.010
-
Barabino S, Chen Y, Chauhan S, Dana R. Ocular surface immunity: homeostatic mechanisms and their disruption in dry eye disease. Prog Retin Eye Res. 2012;31(3):271-285. PMID: 22426080 · DOI: 10.1016/j.preteyeres.2012.02.003
-
Stern ME, Schaumburg CS, Pflugfelder SC. Dry eye as a mucosal autoimmune disease. Int Rev Immunol. 2013;32(1):19-41. PMID: 23360156 · DOI: 10.3109/08830185.2012.748052
-
Stapleton F, Argüeso P, Asbell P, Azar D, Bosworth C, Chen W, et al. TFOS DEWS III: Digest. Am J Ophthalmol. 2025;279:451-553. Corrigendum en: Am J Ophthalmol. 2026;288:350-1. PMID: 40472874 · DOI: 10.1016/j.ajo.2025.05.040
-
Bron AJ, de Paiva CS, Chauhan SK, Bonini S, Gabison EE, Jain S, et al. TFOS DEWS II pathophysiology report. Ocul Surf. 2017;15(3):438-510. PMID: 28736340 · DOI: 10.1016/j.jtos.2017.05.011
-
Zheng Q, Ren Y, Reinach PS, Xiao B, Lu H, Zhu Y, et al. Reactive oxygen species activated NLRP3 inflammasomes initiate inflammation in hyperosmolarity stressed human corneal epithelial cells and environment-induced dry eye patients. Exp Eye Res. 2015;134:133-140. PMID: 25701684 · DOI: 10.1016/j.exer.2015.02.013
-
Zheng Q, Ren Y, Reinach PS, She Y, Xiao B, Hua S, et al. Reactive oxygen species activated NLRP3 inflammasomes prime environment-induced murine dry eye. Exp Eye Res. 2014;125:1-8. PMID: 24836981 · DOI: 10.1016/j.exer.2014.05.001
-
Warcoin E, Clouzeau C, Brignole-Baudouin F, Baudouin C. [Hyperosmolarity: intracellular effects and implication in dry eye disease]. J Fr Ophtalmol. 2016;39(7):641-651. PMID: 27591935 · DOI: 10.1016/j.jfo.2016.07.006
-
Luo L, Li DQ, Doshi A, Farley W, Corrales RM, Pflugfelder SC. Experimental dry eye stimulates production of inflammatory cytokines and MMP-9 and activates MAPK signaling pathways on the ocular surface. Invest Ophthalmol Vis Sci. 2004;45(12):4293-4301. PMID: 15557435 · DOI: 10.1167/iovs.03-1145
-
Schaumburg CS, Siemasko KF, De Paiva CS, Wheeler LA, Niederkorn JY, Pflugfelder SC, et al. Ocular surface APCs are necessary for autoreactive T cell-mediated experimental autoimmune lacrimal keratoconjunctivitis. J Immunol. 2011;187(7):3653-3662. PMID: 21880984 · DOI: 10.4049/jimmunol.1101442
-
Niederkorn JY, Stern ME, Pflugfelder SC, De Paiva CS, Corrales RM, Gao J, et al. Desiccating stress induces T cell-mediated Sjögren’s syndrome-like lacrimal keratoconjunctivitis. J Immunol. 2006;176(7):3950-3957. PMID: 16547229 · DOI: 10.4049/jimmunol.176.7.3950
-
Pflugfelder SC, Corrales RM, de Paiva CS. T helper cytokines in dry eye disease. Exp Eye Res. 2013;117:118-125. PMID: 24012834 · DOI: 10.1016/j.exer.2013.08.013
-
De Paiva CS, Chotikavanich S, Pangelinan SB, Pitcher JD 3rd, Fang B, Zheng X, et al. IL-17 disrupts corneal barrier following desiccating stress. Mucosal Immunol. 2009;2(3):243-253. PMID: 19242409 · DOI: 10.1038/mi.2009.5
-
Coursey TG, Gandhi NB, Volpe EA, Pflugfelder SC, de Paiva CS. Chemokine receptors CCR6 and CXCR3 are necessary for CD4+ T cell mediated ocular surface disease in experimental dry eye disease. PLoS One. 2013;8(11):e78508. PMID: 24223818 · DOI: 10.1371/journal.pone.0078508
-
Chauhan SK, El Annan J, Ecoiffier T, Goyal S, Zhang Q, Saban DR, et al. Autoimmunity in dry eye is due to resistance of Th17 to Treg suppression. J Immunol. 2009;182(3):1247-1252. PMID: 19155469 · DOI: 10.4049/jimmunol.182.3.1247
-
Perez VL, Stern ME, Pflugfelder SC. Inflammatory basis for dry eye disease flares. Exp Eye Res. 2020;201:108294. PMID: 33039458 · DOI: 10.1016/j.exer.2020.108294
-
Pflugfelder SC, De Paiva CS, Moore QL, Volpe EA, Li DQ, Gumus K, et al. Aqueous tear deficiency increases conjunctival interferon-γ (IFN-γ) expression and goblet cell loss. Invest Ophthalmol Vis Sci. 2015;56(12):7545-7550. PMID: 26618646 · DOI: 10.1167/iovs.15-17627
-
Coursey TG, Tukler Henriksson J, Barbosa FL, de Paiva CS, Pflugfelder SC. Interferon-γ-induced unfolded protein response in conjunctival goblet cells as a cause of mucin deficiency in Sjögren syndrome. Am J Pathol. 2016;186(6):1547-1558. PMID: 27085137 · DOI: 10.1016/j.ajpath.2016.02.004
-
De Paiva CS, Villarreal AL, Corrales RM, Rahman HT, Chang VY, Farley WJ, et al. Dry eye-induced conjunctival epithelial squamous metaplasia is modulated by interferon-gamma. Invest Ophthalmol Vis Sci. 2007;48(6):2553-2560. PMID: 17525184 · DOI: 10.1167/iovs.07-0069
-
Corrales RM, Stern ME, De Paiva CS, Welch J, Li DQ, Pflugfelder SC. Desiccating stress stimulates expression of matrix metalloproteinases by the corneal epithelium. Invest Ophthalmol Vis Sci. 2006;47(8):3293-3302. PMID: 16877394 · DOI: 10.1167/iovs.05-1382
-
Yeh S, Song XJ, Farley W, Li DQ, Stern ME, Pflugfelder SC. Apoptosis of ocular surface cells in experimentally induced dry eye. Invest Ophthalmol Vis Sci. 2003;44(1):124-129. PMID: 12506064 · DOI: 10.1167/iovs.02-0581
-
Kunert KS, Tisdale AS, Stern ME, Smith JA, Gipson IK. Analysis of topical cyclosporine treatment of patients with dry eye syndrome: effect on conjunctival lymphocytes. Arch Ophthalmol. 2000;118(11):1489-1496. PMID: 11074805 · DOI: 10.1001/archopht.118.11.1489