Capítulo 24. Mucinas, células caliciformes y disfunción del glicocáliz
Sinopsis
Sección titulada «Sinopsis»El sistema mucínico ha dejado de considerarse un componente accesorio de la película lagrimal para reconocerse como un elemento central de la fisiopatología del ojo seco. Este capítulo desarrolla la disfunción del sistema mucínico en la enfermedad —la biología normal de las mucinas se expuso en el capítulo 5 y no se repite aquí—. Recorre la pérdida de células caliciformes y su mecanismo dominante, el interferón γ, con sus cuatro vías de acción; el déficit y la alteración cualitativa de la mucina gelificante MUC5AC; la disfunción del glicocáliz y de las mucinas transmembrana MUC1, MUC4 y MUC16, que constituye la base molecular de la tinción vital y una posible causa iniciadora de la enfermedad; el papel de la galectina 3 como nexo entre la pérdida de barrera y la inflamación, y como biomarcador; y las tres consecuencias clínicas del fallo mucínico —inestabilidad, fricción y aumento de la tinción—. Cierra con el sistema mucínico como diana terapéutica: los secretagogos mucínicos y la recuperación de las células caliciformes. El capítulo sostiene una tesis: la mucina es un motor de la enfermedad, no un epifenómeno.
Objetivos de aprendizaje
Sección titulada «Objetivos de aprendizaje»Al finalizar este capítulo, el lector será capaz de:
- Justificar la posición central del sistema mucínico en la fisiopatología del ojo seco.
- Explicar el mecanismo dependiente del interferón γ que causa la pérdida de células caliciformes y sus cuatro vías de acción.
- Describir el déficit cuantitativo y cualitativo de MUC5AC y sus consecuencias biofísicas.
- Fundamentar la base molecular de la tinción vital en la función de barrera del glicocáliz.
- Situar la galectina 3 como marcador de la desorganización del glicocáliz y de la inflamación.
- Enumerar las consecuencias clínicas del fallo mucínico y las estrategias terapéuticas dirigidas a restaurarlo.
Introducción
Sección titulada «Introducción»Durante décadas, las mucinas ocuparon un lugar subordinado en el modelo de la película lagrimal: una fina capa de anclaje entre el epitelio y la fase acuosa. La revisión de referencia de Baudouin y colaboradores reposicionó la mucina como un elemento central —no accesorio— de la fisiopatología del ojo seco y de las enfermedades de la superficie ocular, y esa es la tesis que vertebra este capítulo.¹ El fallo del sistema mucínico no es un epifenómeno que acompaña a la enfermedad, sino uno de sus motores.¹,²
La razón es en parte biofísica. El glicocáliz epitelial es la principal estructura antievaporativa de la superficie ocular: aporta una resistencia específica a la evaporación de 82,5 s/cm, frente a los 12,9 s/cm de la capa lipídica, de modo que su compromiso es una causa proximal del aumento de la evaporación y de la hiperosmolaridad.² El TFOS DEWS III propone incluso que el grado de deterioro del glicocáliz es el punto de bisagra que hace transitar del ojo seco evaporativo común a un estado inflamatorio y acuodeficiente, cuando el balance de salida de fluido supera al de entrada.²
Este capítulo trata exclusivamente la fisiopatología del sistema mucínico; para la biología normal —la clasificación de las mucinas, la estructura de la célula caliciforme, el glicocáliz sano y el continuo muco-acuoso— debe remitirse al capítulo 5. Las alteraciones que aquí se describen son transversales a los subtipos de ojo seco y sostienen los tres signos cardinales de la enfermedad: la inestabilidad de la película, la tinción vital positiva y la fricción.¹,² El fallo mucínico enlaza mecánicamente con los demás ejes de la obra: la hiperosmolaridad del capítulo 20 y el estrés desecante como causas, la inflamación dependiente del interferón γ del capítulo 22 como mediador, y el círculo vicioso del capítulo 19 como amplificador.
24.1 El sistema mucínico y por qué su alteración importa
Sección titulada «24.1 El sistema mucínico y por qué su alteración importa»La superficie ocular dispone de tres compartimentos mucínicos funcionales, desarrollados en el capítulo 5: las mucinas secretadas gelificantes —MUC5AC de las células caliciformes conjuntivales, con MUC2 minoritaria—, las mucinas transmembrana del glicocáliz apical —MUC1, MUC4 y MUC16— y la interfase muco-acuosa que las integra.¹,² El glicocáliz lubrica la superficie, retiene agua, le confiere humectabilidad, actúa como barrera frente a partículas y patógenos y elimina detritus.
Lo relevante para esta obra es qué ocurre cuando ese sistema falla. Las alteraciones mucínicas aparecen tanto en el ojo seco acuodeficiente como en las formas evaporativas avanzadas, y son a la vez consecuencia y causa dentro del círculo vicioso: la hiperosmolaridad y el estrés desecante dañan las mucinas, la inflamación dependiente del interferón γ amplifica ese daño, y la pérdida de mucina realimenta la inestabilidad y la hiperosmolaridad que la originaron.¹,² El sistema mucínico es, por tanto, un punto de convergencia de los mecanismos descritos en los capítulos precedentes.
24.2 Pérdida de células caliciformes: el mecanismo del interferón γ
Sección titulada «24.2 Pérdida de células caliciformes: el mecanismo del interferón γ»La reducción de la densidad de células caliciformes conjuntivales es uno de los hallazgos más constantes del ojo seco. Está presente en las formas acuodeficientes y en las evaporativas avanzadas, se acompaña de metaplasia escamosa del epitelio conjuntival —un fenotipo escamoso queratinizante con aumento del cociente núcleo-citoplasma— y ya se reconoció como efector del daño en el informe de fisiopatología del DEWS II.¹,²,³,⁴
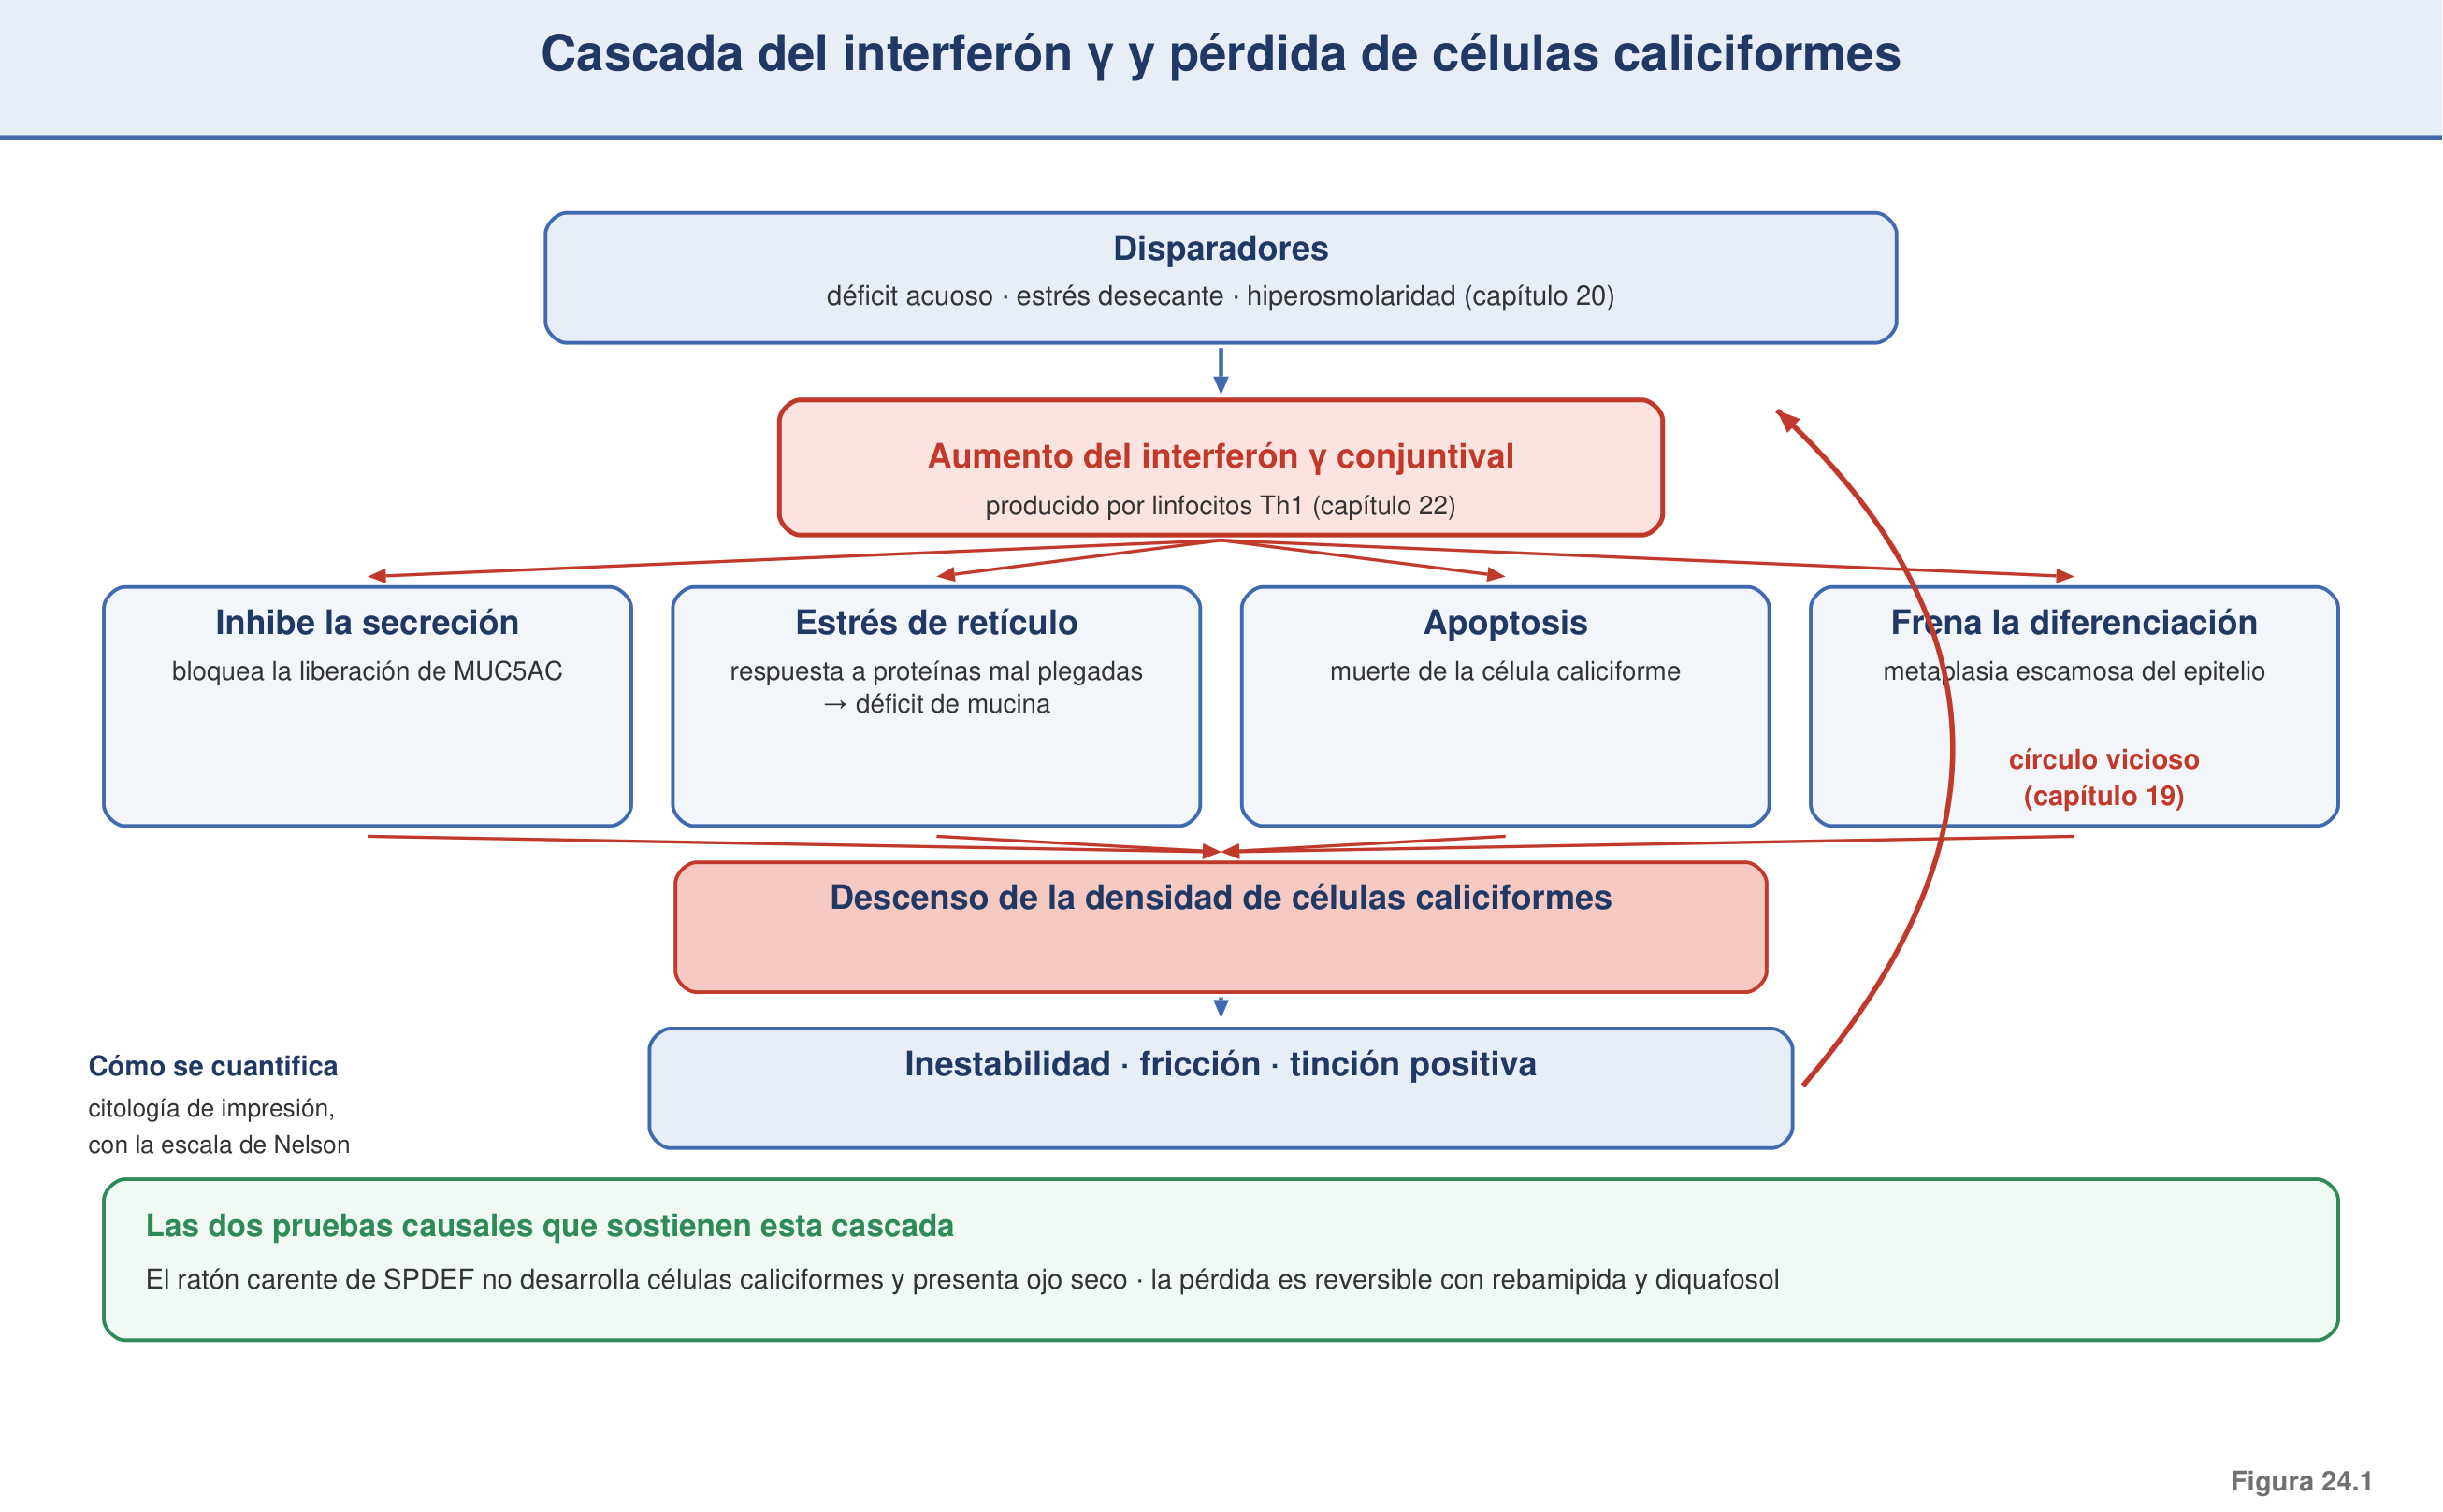
El mecanismo dominante es el interferón γ. La deficiencia de lágrima acuosa eleva la expresión conjuntival de esta citocina Th1, cuya magnitud se correlaciona directamente con la pérdida de células caliciformes; es el nexo causal mejor establecido entre el ambiente desecante y el colapso caliciforme.⁵ El interferón γ actúa por cuatro vías simultáneas. Inhibe la secreción de mucina.² Induce el estrés del retículo endoplásmico y la respuesta a proteínas mal plegadas en la célula caliciforme, mecanismo que explica la deficiencia de mucina del síndrome de Sjögren: la célula estresada reduce su producción y muere antes de secretar.⁶ Promueve la apoptosis de la caliciforme. Y frena la diferenciación de nuevas células caliciformes, favoreciendo la metaplasia escamosa, que en el modelo murino de estrés desecante está modulada precisamente por el interferón γ.⁷ En su conjunto, el estrés desecante llega a producir una abrogación casi completa de las mucinas secretadas y transmembrana, con aumento del interferón γ conjuntival y defectos epiteliales persistentes.²
La prueba de que la ausencia de células caliciformes basta para generar la enfermedad procede de la genética. Los ratones Spdef−/−, que carecen de células caliciformes conjuntivales por deleción del factor de transcripción maestro de su diferenciación, reproducen un fenotipo de ojo seco.⁸ Los ratones deficientes en las mucinas gelificantes Muc5ac y Muc5b definen, a su vez, el fenotipo de superficie derivado de su déficit.⁹ La caliciforme no es, además, una víctima pasiva: dialoga con las células dendríticas y contribuye al microambiente tolerogénico mediante el factor transformante β, de modo que su pérdida desregula la inmunidad local y retroalimenta la inflamación.¹⁰,¹¹
Clínicamente, la densidad de células caliciformes y el grado de metaplasia escamosa se cuantifican por citología de impresión, técnica de referencia que emplea la escala de Nelson y a la que se ha atribuido valor diagnóstico y de estadificación.⁴,¹² La pérdida caliciforme y la metaplasia se intensifican con la gravedad —son máximas en el síndrome de Sjögren, la enfermedad de injerto contra huésped y el síndrome de Stevens-Johnson— y con la exposición, con mayor pérdida en el área interpalpebral expuesta.¹,¹²
24.3 Déficit y alteración de MUC5AC y las mucinas secretadas
Sección titulada «24.3 Déficit y alteración de MUC5AC y las mucinas secretadas»El correlato bioquímico de la pérdida de células caliciformes es el descenso de MUC5AC. Los pacientes con síndrome de Sjögren presentan niveles disminuidos de esta mucina gelificante en la lágrima.¹³ La consecuencia biofísica es la inestabilidad: la caída de la mucina gelificante desestabiliza la película lagrimal, y los modelos cuantitativos ligan la pérdida de mucinas a la ruptura prematura y predicen el acortamiento del tiempo de rotura no invasivo que se observa en la enfermedad.¹,²
El defecto no es solo cuantitativo. Existen cambios de glicosilación —por ejemplo, variantes con déficit de sialilación— que modifican las propiedades reológicas y protectoras de la mucina y su capacidad de defensa frente a partículas extrañas.¹,² Por su parte, los niveles de expresión de los genes de mucina en el epitelio conjuntival, obtenidos por citología de impresión, se han propuesto como biomarcadores diagnósticos del ojo seco y para distinguir el asociado a Sjögren del no asociado.¹⁴ En las formas graves se altera además el equilibrio entre síntesis, secreción y aclaramiento, con acúmulo de detritus y filamentos mucosos —base del fenómeno de la pesca de moco descrito en el capítulo 5—.¹,² Las estrategias que buscan estimular la secreción de mucina gelificante marcan también los límites terapéuticos actuales: un ensayo aleatorizado de timosina β4 a 28 días no superó al placebo en la tinción con fluoresceína ni en los síntomas.²
24.4 Disfunción del glicocáliz y mucinas transmembrana: la base de la tinción vital
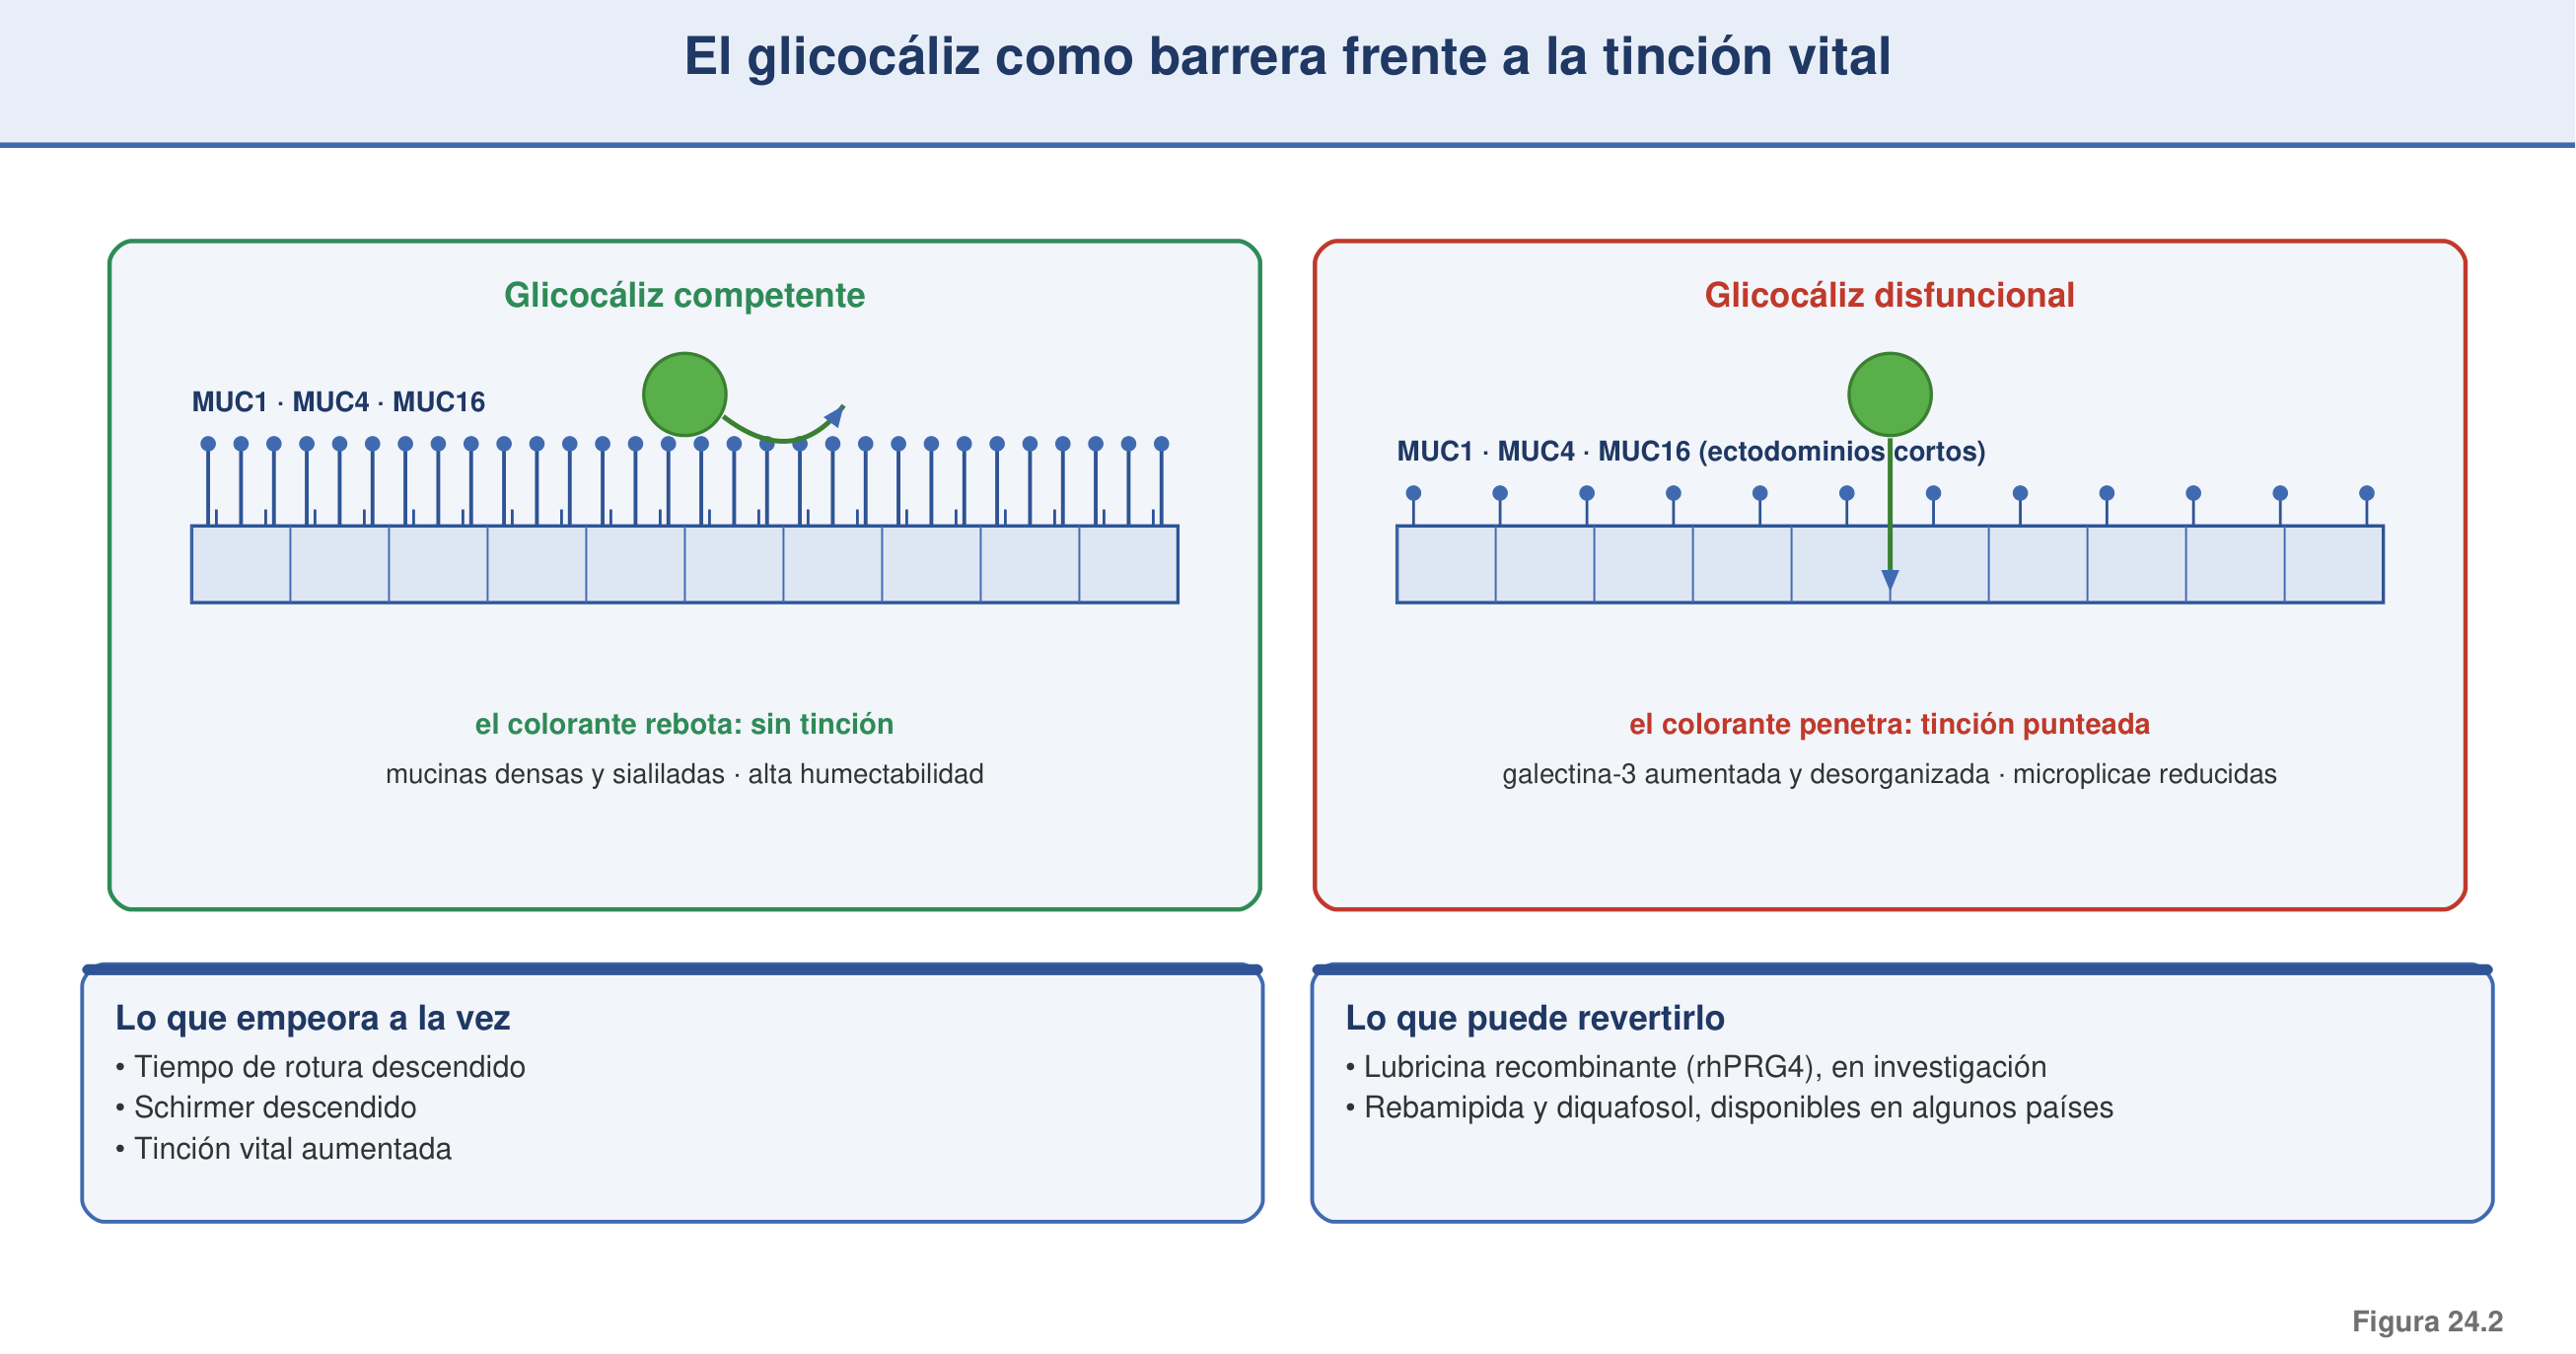
Sección titulada «24.4 Disfunción del glicocáliz y mucinas transmembrana: la base de la tinción vital»Las mucinas transmembrana MUC1, MUC4 y MUC16 regulan la función de barrera transcelular, la estabilidad de la película y la arquitectura apical del epitelio; su glicocáliz mantiene la superficie humectable y niega el acceso a partículas y patógenos.¹,²,¹⁵ Aquí reside uno de los conceptos clínicamente más útiles del capítulo: MUC16 impide el ingreso de la fluoresceína y del rosa de Bengala a las células corneales, de modo que su función de barrera es la base molecular de la tinción vital. Cuando el glicocáliz es competente, el colorante rebota en la superficie y no penetra.¹⁵ La confirmación procede de los modelos de deleción génica: el ratón Muc4−/— reduce las microplicae, desestabiliza la película y aumenta la penetrancia del rosa de Bengala hacia las capas profundas, lo que demuestra el papel causal de las mucinas de membrana en la barrera.²,¹⁶
La hiperosmolaridad es una causa directa de la desorganización del glicocáliz. In vitro, la hiperosmolaridad —inducida por una menor frecuencia de parpadeo— regula a la baja los componentes del glicocáliz epitelial, eleva el receptor de tipo Toll 4, libera citocinas y metaloproteinasa 9 y termina en apoptosis; el glicocáliz comprometido se traduce en tiempo de rotura y Schirmer bajos y en una tinción con fluoresceína persistentemente elevada.² Es un dato de gran calado conceptual que este deterioro recapitule las manifestaciones clínicas del ojo seco sin participación de células inmunitarias, lo que establece el glicocáliz dañado por la hiperosmolaridad como un evento causal e iniciador de la enfermedad evaporativa.² El glicocáliz es, además, inmunomodulador: sus componentes regulan las células inmunitarias, transducen señales del entorno e inhiben proteasas como la metaloproteinasa 9, por lo que su catabolismo se implica como evento iniciador de la patogénesis.²
Esta cadena es reversible en el modelo experimental. La reposición del glicocáliz con lubricina recombinante —el proteoglicano 4 humano— revierte el tiempo de rotura, el Schirmer y la tinción, inhibe la translocación del factor nuclear κB y normaliza en un día la interleucina 8, el factor de necrosis tumoral α, la interleucina 1β, el receptor de tipo Toll 4 y la metaloproteinasa 9.² En términos semiológicos, la tinción con fluoresceína en la córnea y con verde de lisamina o rosa de Bengala en la conjuntiva y el margen es el lector clínico de la integridad del glicocáliz: su positividad refleja la pérdida de mucina transmembrana y de barrera, no la simple muerte celular.²,¹⁵,¹⁷
24.5 Galectina 3: barrera, inflamación y biomarcador
Sección titulada «24.5 Galectina 3: barrera, inflamación y biomarcador»La galectina 3 aporta un ejemplo elegante de molécula que cambia de función con la enfermedad. En condiciones normales se asocia a las mucinas de la superficie celular y contribuye a la barrera epitelial, entrelazando los ectodominios mucínicos para formar y estabilizar la malla del glicocáliz.¹⁸ En la patología de la superficie, en cambio, el glicocáliz se altera con grandes descensos del ácido siálico y un aumento de la galectina 3 en la película lagrimal, marcador de la desorganización de la red mucínica.² Liberada al film, la galectina 3 amplifica la respuesta inflamatoria mediada por la interleucina 1β: de molécula estructural pasa a proinflamatoria, en un paralelismo con el modo en que el ácido hialurónico degradado de bajo peso molecular adquiere propiedades proinflamatorias.²
Como biomarcador, la alteración de la galectina 3 en la lágrima se ha caracterizado en pacientes con ojo seco, y su concentración se correlaciona con la gravedad de la enfermedad en un estudio de casos y controles.¹⁹,²⁰ Su interés reside en que integra en un único marcador la pérdida de barrera —la estructura del glicocáliz— y la inflamación —la amplificación de la interleucina 1β—, lo que la hace atractiva para estratificar fenotipos, materia que se retoma en el capítulo 32.²,²⁰
24.6 Consecuencias: inestabilidad, fricción y aumento de la tinción
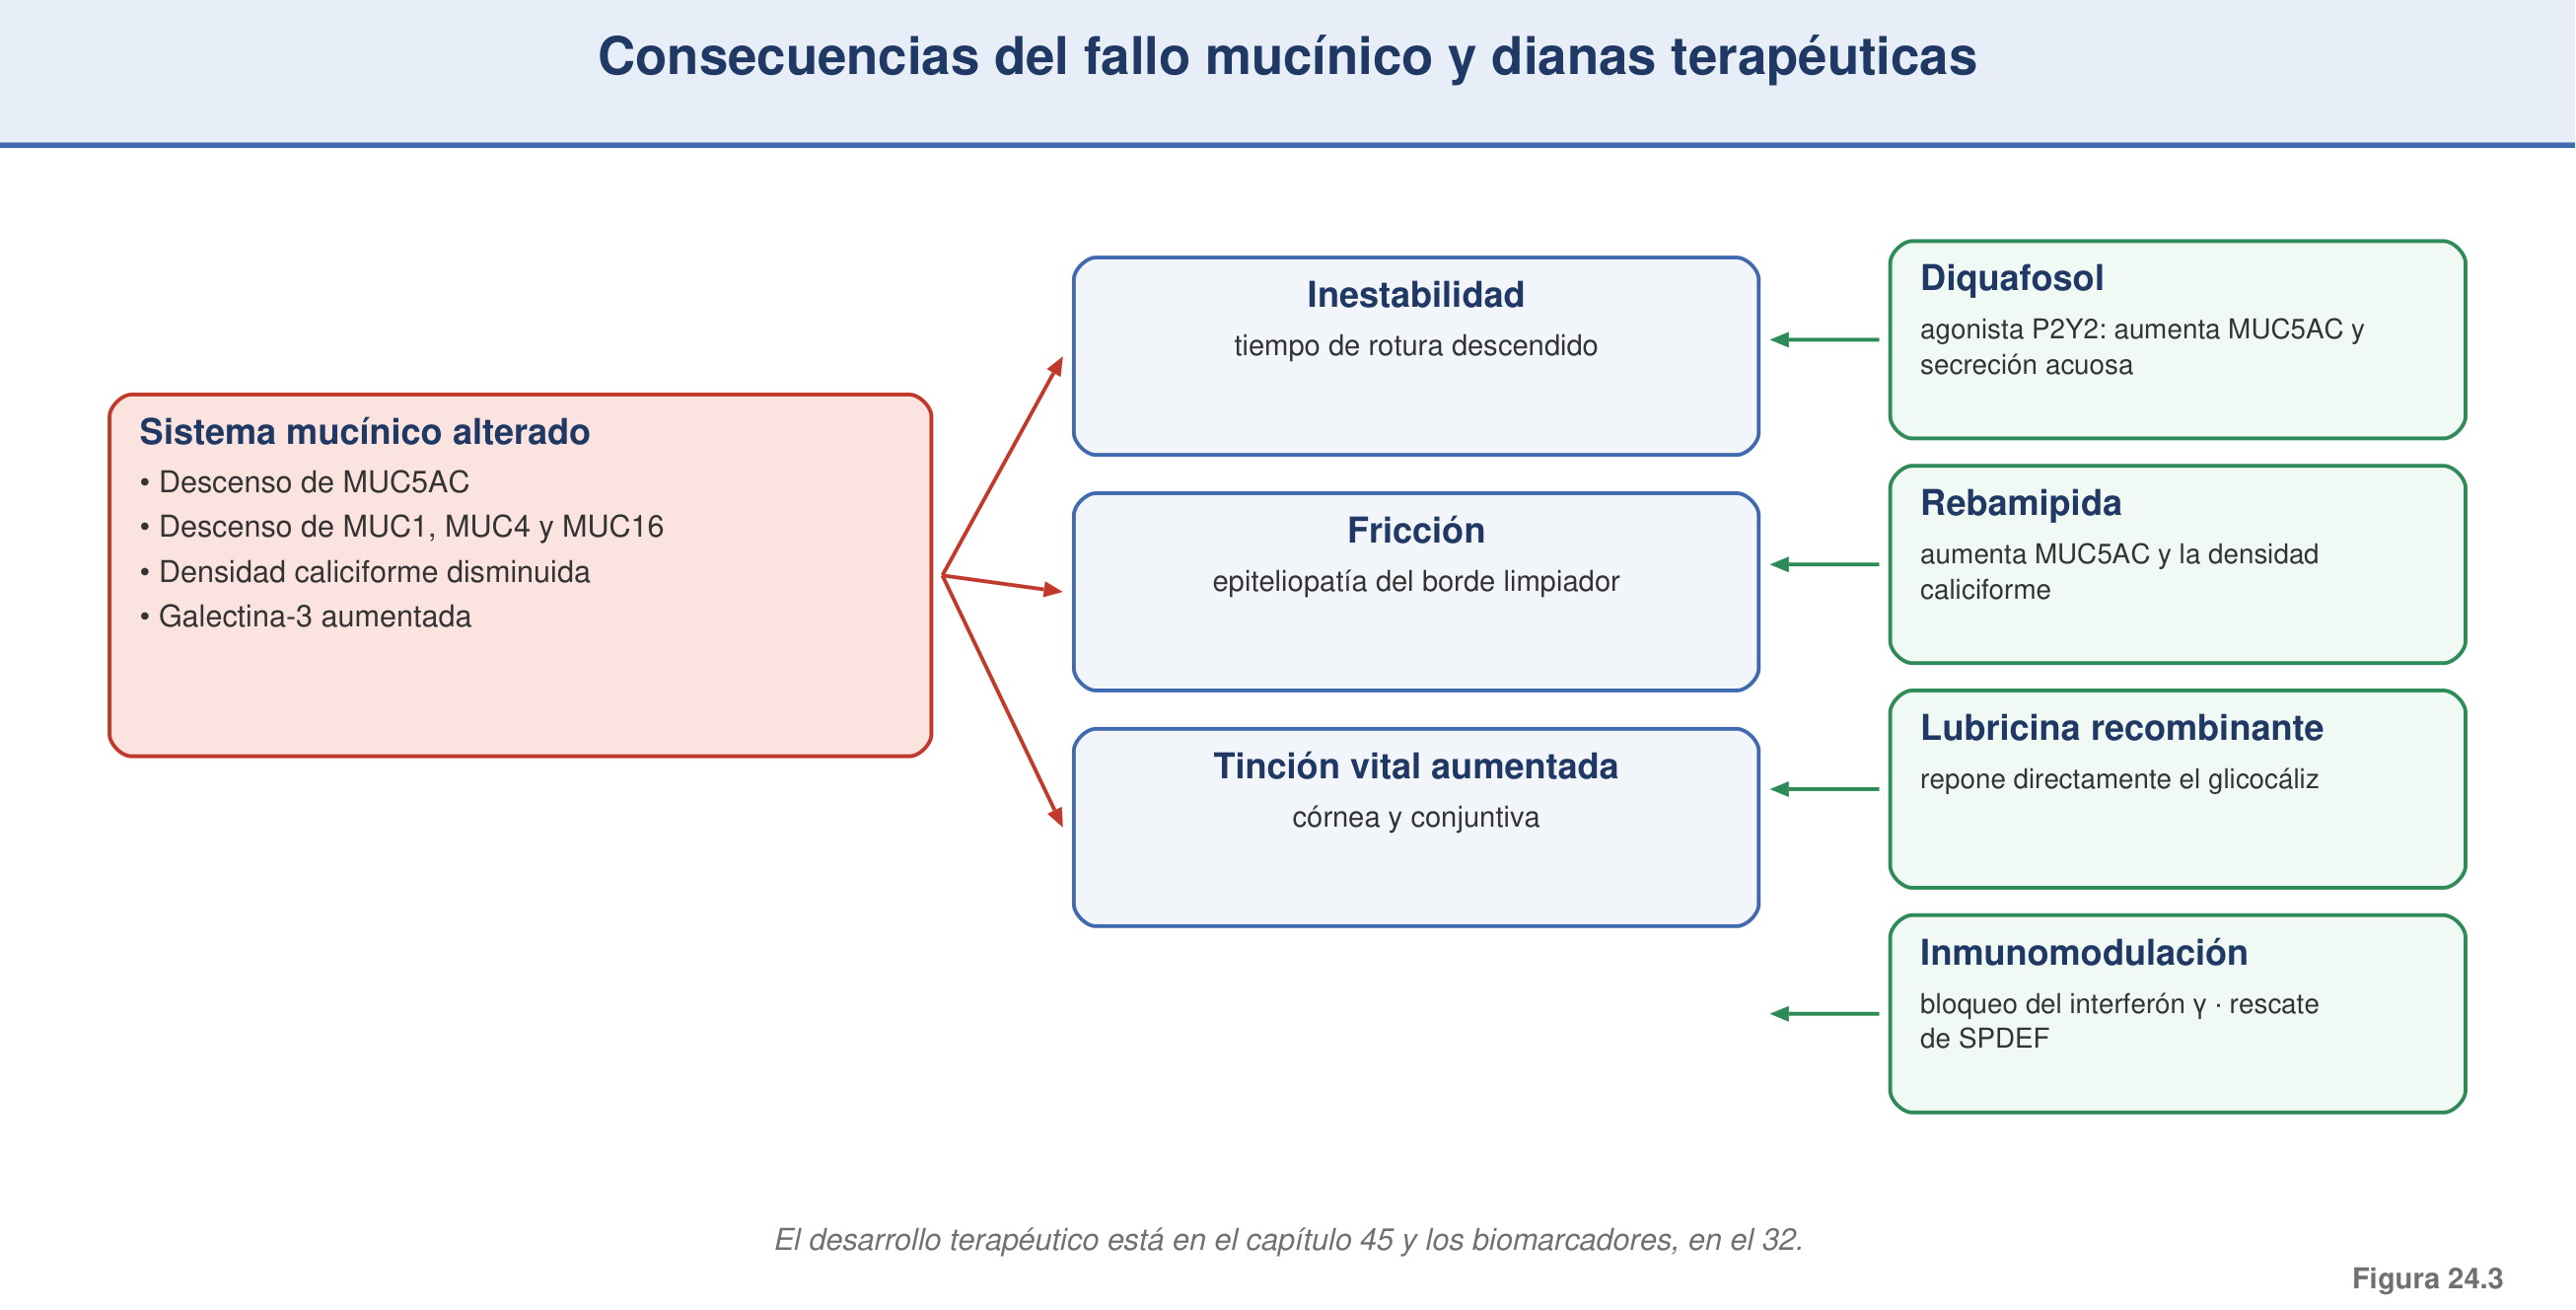
Sección titulada «24.6 Consecuencias: inestabilidad, fricción y aumento de la tinción»El fallo mucínico se traduce en tres consecuencias clínicas. La primera es la inestabilidad de la película: la pérdida de MUC5AC y de mucina transmembrana acorta el tiempo de rotura y precipita la ruptura de la película, y el modelado cuantitativo liga directamente la pérdida de mucinas de membrana con la ruptura prematura del ojo seco.¹,² La segunda es la fricción. El déficit de glicocáliz y de mucina caliciforme aumenta el coeficiente de fricción entre el párpado y el globo durante el parpadeo, porque la lubricación por mucinas de membrana es clave para minimizarlo.¹,² El limpiaparpados —la zona marginal del párpado que barre la superficie— contiene células caliciformes y criptas y depende de la lubricación mucínica; su epiteliopatía, la epiteliopatía del limpiaparpados, es un signo precoz de fallo lubricante detectable por tinción del margen y se asocia a síntomas incluso cuando el tiempo de rotura y la tinción clásica son tenues, argumento para explorar sistemáticamente el margen palpebral.¹,²¹ La tercera consecuencia es el aumento de la tinción vital: la desorganización del glicocáliz y el descenso de la mucina transmembrana incrementan la captación de fluoresceína y de rosa de Bengala por pérdida de la barrera de MUC16 y MUC1.²,¹⁵
Estas tres consecuencias convergen en el círculo vicioso del capítulo 19: la inestabilidad conduce al adelgazamiento y la ruptura, que generan hiperosmolaridad focal, que a su vez produce más daño epitelial y más pérdida caliciforme, que realimentan la inestabilidad y la fricción. El fallo mucínico es simultáneamente consecuencia y redisparador del ciclo.¹,²
24.7 El sistema mucínico como diana terapéutica
Sección titulada «24.7 El sistema mucínico como diana terapéutica»Si la mucina es un motor de la enfermedad, restaurar el sistema mucínico es una diana farmacológica racional, y el DEWS III sitúa los secretagogos mucínicos entre las opciones dirigidas a la fisiopatología.¹,²² El diquafosol, agonista del receptor purinérgico P2Y2, estimula la secreción de fluido y de mucina MUC5AC desde las células caliciformes y epiteliales; en un ensayo aleatorizado y doble ciego frente a hialuronato de sodio mejoró la tinción de los pacientes con ojo seco.²³ La rebamipida, secretagogo mucínico y citoprotector, aumenta MUC5AC y las mucinas transmembrana y eleva la densidad de células caliciformes; su estudio de fase 3 aleatorizado y multicéntrico, frente a hialuronato, demostró eficacia sobre los signos y los síntomas.²,²⁴ En un modelo de enfermedad de injerto contra huésped, la rebamipida tópica revierte parcialmente la reducción del glicocáliz corneal y la caída de MUC4 y MUC5AC.² La reposición directa del glicocáliz con lubricina recombinante ofrece otra vía dirigida a la barrera.²
Dado que la pérdida caliciforme es dependiente del interferón γ y de la respuesta a proteínas mal plegadas, las estrategias que restauran el equilibrio inmunitario —el bloqueo del interferón γ, el reequilibrio entre la interleucina 13 y el interferón γ, la restauración de las células reguladoras o los inmunomoduladores tópicos— o que rehabilitan la diferenciación caliciforme por la vía de SPDEF recuperan la densidad de células caliciformes en el modelo, lo que tiende un puente con la terapia antiinflamatoria de los capítulos 22 y 45.⁵,⁶,¹¹ Otros secretagogos y muco-miméticos —la timosina β4, la resolvina D2 y la inhibición de microARN— estimulan la mucina gelificante en el modelo, aunque su traslación clínica es todavía limitada.²
Aplicación clínica
Sección titulada «Aplicación clínica»El reconocimiento del fallo mucínico tiene consecuencias prácticas. Ante un paciente con síntomas y un tiempo de rotura corto, la tinción con fluoresceína y verde de lisamina no debe leerse como un mero recuento de células muertas, sino como una medida de la integridad del glicocáliz y de la barrera mucínica; la tinción del margen palpebral en busca de epiteliopatía del limpiaparpados añade un signo precoz que con frecuencia pasa inadvertido y que explica síntomas con signos clásicos escasos.¹⁵,²¹ La citología de impresión permite documentar objetivamente la pérdida de células caliciformes y la metaplasia escamosa cuando se necesita estadificar o distinguir el ojo seco asociado a Sjögren.¹²,¹⁴
En cuanto a la terapia, el fenotipo con predominio de inestabilidad, tinción y fricción y con pérdida caliciforme documentada es el candidato más racional para un secretagogo mucínico —rebamipida o diquafosol—, cuya elección puede afinarse mediante biomarcadores como MUC5AC o la galectina 3.¹,¹⁴,²⁰ La reversibilidad de la pérdida caliciforme con la inmunomodulación justifica, además, contemplar el tratamiento antiinflamatorio no solo por su efecto sobre la inflamación, sino por su capacidad de rehabilitar el sistema mucínico.
Controversias e incertidumbres
Sección titulada «Controversias e incertidumbres»Persisten varias cuestiones abiertas. La primera es jerárquica: aunque el DEWS III propone el glicocáliz como posible bisagra iniciadora entre el ojo seco evaporativo y el acuodeficiente-inflamatorio, la secuencia causal exacta entre el daño del glicocáliz, la hiperosmolaridad y la pérdida caliciforme sigue siendo difícil de ordenar en el paciente, donde los procesos coexisten y se realimentan.² La segunda es terapéutica: pese a la sólida base mecanicista, los secretagogos mucínicos muestran eficacia modesta y heterogénea, y algunas estrategias prometedoras en el modelo —la timosina β4— han fracasado frente al placebo, lo que revela la distancia entre la diana molecular y el beneficio clínico.² La tercera es metodológica: los biomarcadores mucínicos —MUC5AC, galectina 3, expresión génica por citología de impresión— aún no se han estandarizado ni validado para el uso rutinario, y su papel en la selección del tratamiento es prometedor pero no establecido.¹⁴,²⁰ Buena parte de la evidencia mecanicista procede, por último, de modelos murinos y de sistemas in vitro, cuya extrapolación al paciente exige cautela.
Puntos clave
Sección titulada «Puntos clave»- El sistema mucínico es un motor de la fisiopatología del ojo seco, no un componente accesorio; su fallo sostiene los tres signos cardinales de la enfermedad.
- El glicocáliz es la principal barrera antievaporativa del epitelio y su deterioro es una posible bisagra entre el ojo seco evaporativo y el acuodeficiente-inflamatorio.
- La pérdida de células caliciformes está dirigida por el interferón γ a través de cuatro vías: inhibición de la secreción, estrés del retículo endoplásmico, apoptosis y bloqueo de la diferenciación.
- La función de barrera de MUC16 es la base molecular de la tinción vital: la fluoresceína y el rosa de Bengala penetran cuando el glicocáliz falla, no solo cuando la célula muere.
- La galectina 3 integra en un único biomarcador la pérdida de barrera y la amplificación inflamatoria, y se correlaciona con la gravedad.
- El fallo mucínico produce inestabilidad, fricción —con epiteliopatía del limpiaparpados— y aumento de la tinción, y realimenta el círculo vicioso.
- Los secretagogos mucínicos —diquafosol y rebamipida— y la inmunomodulación pueden restaurar la mucina y recuperar las células caliciformes, con eficacia clínica todavía modesta.
Conclusiones
Sección titulada «Conclusiones»La disfunción del sistema mucínico ha pasado de nota al pie a capítulo central en la comprensión del ojo seco. La pérdida de células caliciformes dirigida por el interferón γ, el déficit cuantitativo y cualitativo de MUC5AC y la desorganización del glicocáliz y de las mucinas transmembrana convergen en la inestabilidad de la película, el aumento de la fricción y la tinción vital positiva, y se integran en el círculo vicioso junto con la hiperosmolaridad y la inflamación. El hallazgo de que un glicocáliz hiperosmolarmente dañado reproduce el cuadro clínico sin necesidad de células inmunitarias sitúa la barrera mucínica como posible evento iniciador de la enfermedad. Este marco no es solo conceptual: fundamenta la lectura de la tinción vital como medida de la barrera, orienta la búsqueda de biomarcadores y sostiene el desarrollo de una terapéutica dirigida a restaurar la mucina, cuyo rendimiento clínico, todavía modesto, es una de las fronteras abiertas del campo.
Bibliografía
Sección titulada «Bibliografía»-
Baudouin C, Rolando M, Benitez Del Castillo JM, Messmer EM, Figueiredo FC, Irkec M, et al. Reconsidering the central role of mucins in dry eye and ocular surface diseases. Prog Retin Eye Res. 2019;71:68-87. PMID: 30471351 · DOI: 10.1016/j.preteyeres.2018.11.007
-
Stapleton F, Argüeso P, Asbell P, Azar D, Bosworth C, Chen W, et al. TFOS DEWS III: Digest. Am J Ophthalmol. 2025;279:451-553. Corrigendum en: Am J Ophthalmol. 2026;288:350-1. PMID: 40472874 · DOI: 10.1016/j.ajo.2025.05.040
-
Bron AJ, de Paiva CS, Chauhan SK, Bonini S, Gabison EE, Jain S, et al. TFOS DEWS II pathophysiology report. Ocul Surf. 2017;15(3):438-510. PMID: 28736340 · DOI: 10.1016/j.jtos.2017.05.011
-
Gipson IK, Argüeso P. Character of ocular surface mucins and their alteration in dry eye disease. Ocul Surf. 2004;2(2):131-148. PMID: 17216084 · DOI: 10.1016/s1542-0124(12)70149-0
-
Pflugfelder SC, De Paiva CS, Moore QL, Volpe EA, Li DQ, Gumus K, et al. Aqueous tear deficiency increases conjunctival interferon-γ (IFN-γ) expression and goblet cell loss. Invest Ophthalmol Vis Sci. 2015;56(12):7545-7550. PMID: 26618646 · DOI: 10.1167/iovs.15-17627
-
Coursey TG, Tukler Henriksson J, Barbosa FL, de Paiva CS, Pflugfelder SC. Interferon-γ-induced unfolded protein response in conjunctival goblet cells as a cause of mucin deficiency in Sjögren syndrome. Am J Pathol. 2016;186(6):1547-1558. PMID: 27085137 · DOI: 10.1016/j.ajpath.2016.02.004
-
De Paiva CS, Villarreal AL, Corrales RM, Rahman HT, Chang VY, Farley WJ, et al. Dry eye-induced conjunctival epithelial squamous metaplasia is modulated by interferon-gamma. Invest Ophthalmol Vis Sci. 2007;48(6):2553-2560. PMID: 17525184 · DOI: 10.1167/iovs.07-0069
-
Marko CK, Menon BB, Chen G, Whitsett JA, Clevers H, Gipson IK. Spdef null mice lack conjunctival goblet cells and provide a model of dry eye. Am J Pathol. 2013;183(1):35-48. PMID: 23665202 · DOI: 10.1016/j.ajpath.2013.03.017
-
Marko CK, Tisdale AS, Spurr-Michaud S, Evans C, Gipson IK. The ocular surface phenotype of Muc5ac and Muc5b null mice. Invest Ophthalmol Vis Sci. 2014;55(1):291-300. PMID: 24327612 · DOI: 10.1167/iovs.13-13194
-
Contreras-Ruiz L, Masli S. Immunomodulatory cross-talk between conjunctival goblet cells and dendritic cells. PLoS One. 2015;10(3):e0120284. PMID: 25793763 · DOI: 10.1371/journal.pone.0120284
-
Alam J, de Paiva CS, Pflugfelder SC. Immune-goblet cell interaction in the conjunctiva. Ocul Surf. 2020;18(2):326-334. PMID: 31953222 · DOI: 10.1016/j.jtos.2019.12.006
-
Gipson IK. Goblet cells of the conjunctiva: a review of recent findings. Prog Retin Eye Res. 2016;54:49-63. PMID: 27091323 · DOI: 10.1016/j.preteyeres.2016.04.005
-
Argüeso P, Balaram M, Spurr-Michaud S, Keutmann HT, Dana MR, Gipson IK. Decreased levels of the goblet cell mucin MUC5AC in tears of patients with Sjögren syndrome. Invest Ophthalmol Vis Sci. 2002;43(4):1004-1011. PMID: 11923240
-
Corrales RM, Narayanan S, Fernández I, Mayo A, Galarreta DJ, Fuentes-Páez G, et al. Ocular mucin gene expression levels as biomarkers for the diagnosis of dry eye syndrome. Invest Ophthalmol Vis Sci. 2011;52(11):8363-8369. PMID: 21931132 · DOI: 10.1167/iovs.11-7655
-
Blalock TD, Spurr-Michaud SJ, Tisdale AS, Heimer SR, Gilmore MS, Ramesh V, et al. Functions of MUC16 in corneal epithelial cells. Invest Ophthalmol Vis Sci. 2007;48(10):4509-4518. PMID: 17898272 · DOI: 10.1167/iovs.07-0430
-
Martinez-Carrasco R, Argüeso P, Fini ME. Roles unveiled for membrane-associated mucins at the ocular surface using a Muc4 knockout mouse model. Sci Rep. 2023;13(1):13558. PMID: 37604830 · DOI: 10.1038/s41598-023-40491-0
-
Uchino Y. The ocular surface glycocalyx and its alteration in dry eye disease: a review. Invest Ophthalmol Vis Sci. 2018;59(14):DES157-DES162. PMID: 30481821 · DOI: 10.1167/iovs.17-23756
-
Argüeso P, Guzman-Aranguez A, Mantelli F, Cao Z, Ricciuto J, Panjwani N. Association of cell surface mucins with galectin-3 contributes to the ocular surface epithelial barrier. J Biol Chem. 2009;284(34):23037-23045. PMID: 19556244 · DOI: 10.1074/jbc.M109.033332
-
Uchino Y, Mauris J, Woodward AM, Dieckow J, Amparo F, Dana R, et al. Alteration of galectin-3 in tears of patients with dry eye disease. Am J Ophthalmol. 2015;159(6):1027-1035.e3. PMID: 25703476 · DOI: 10.1016/j.ajo.2015.02.008
-
Hata-Mizuno M, Uchino Y, Uchino M, Shimmura S, Ogawa Y, Tsubota K, et al. Analysis of the association between galectin-3 concentration in tears and the severity of dry eye disease: a case-control study. J Clin Med. 2021;11(1):66. PMID: 35011806 · DOI: 10.3390/jcm11010066
-
Knop E, Knop N, Zhivov A, Kraak R, Korb DR, Blackie C, et al. The lid wiper and muco-cutaneous junction anatomy of the human eyelid margins: an in vivo confocal and histological study. J Anat. 2011;218(4):449-461. PMID: 21413985 · DOI: 10.1111/j.1469-7580.2011.01355.x
-
Jones L, Craig JP, Markoulli M, Karpecki P, Akpek EK, Basu S, et al. TFOS DEWS III: Management and Therapy. Am J Ophthalmol. 2025;279:289-386. PMID: 40467022 · DOI: 10.1016/j.ajo.2025.05.039
-
Takamura E, Tsubota K, Watanabe H, Ohashi Y; Diquafosol Ophthalmic Solution Phase 3 Study Group. A randomised, double-masked comparison study of diquafosol versus sodium hyaluronate ophthalmic solutions in dry eye patients. Br J Ophthalmol. 2012;96(10):1310-1315. PMID: 22914501 · DOI: 10.1136/bjophthalmol-2011-301448
-
Kinoshita S, Oshiden K, Awamura S, Suzuki H, Nakamichi N, Yokoi N. A randomized, multicenter phase 3 study comparing 2% rebamipide (OPC-12759) with 0.1% sodium hyaluronate in the treatment of dry eye. Ophthalmology. 2013;120(6):1158-1165. PMID: 23490326 · DOI: 10.1016/j.ophtha.2012.12.022