Capítulo 23. Daño epitelial y de la barrera de superficie
Sinopsis
Sección titulada «Sinopsis»El daño del epitelio y la ruptura de su barrera son el correlato tisular común del ojo seco. Este capítulo desarrolla ese daño desde la fisiopatología —el círculo vicioso está en el capítulo 19, la hiperosmolaridad en el 20, la inestabilidad en el 21, la inflamación en el 22 y las mucinas en el 24—. Presenta la superficie ocular como una barrera de dos niveles: la barrera paracelular de las uniones estrechas, que sella el epitelio, y la barrera apical del glicocáliz de mucinas transmembrana, que lo recubre y lo hace humectable. Analiza los mecanismos del daño —el estrés hiperosmolar y las cascadas de las cinasas, la apoptosis, la desecación y la fricción del parpadeo—; el papel de las metaloproteinasas, con la metaloproteinasa 9 como efector proteolítico cuya deleción protege la barrera; y, como eje central del capítulo, el fundamento molecular diferencial de las tinciones vitales: por qué la fluoresceína lee la barrera paracelular y el rosa de Bengala y el verde de lisamina leen la barrera apical de mucina. Cierra con la descamación y la metaplasia, las consecuencias funcionales del fallo de barrera y su correlato clínico y de gravedad.
Objetivos de aprendizaje
Sección titulada «Objetivos de aprendizaje»Al finalizar este capítulo, el lector será capaz de:
- Describir la barrera de la superficie ocular en sus dos niveles, paracelular y apical.
- Explicar los mecanismos del daño epitelial en el ojo seco, con el estrés hiperosmolar como disparador.
- Fundamentar el papel de las metaloproteinasas en la ruptura de la barrera y la prueba causal del modelo knockout.
- Justificar el fundamento molecular diferencial de las tinciones vitales.
- Relacionar la descamación, la metaplasia escamosa y la queratinización con el fallo de barrera.
- Enumerar las consecuencias funcionales del fallo de barrera y su correlato clínico y de gravedad.
Introducción
Sección titulada «Introducción»El reconocimiento de que el ojo seco daña la barrera epitelial de la superficie ocular es central para entender tanto su fisiopatología como su semiología. El TFOS DEWS III describe el daño epitelial y la disfunción del glicocáliz como un eje que enlaza la superficie con la inflamación, la hiperosmolaridad y la tinción.¹,² Este capítulo se ocupa específicamente de ese daño y del fallo de la barrera, y reserva para su parte central una cuestión de gran utilidad clínica: por qué cada tinción vital lee el fallo de un nivel de barrera distinto.
La biología normal del sistema mucínico se desarrolla en el capítulo 5, y aquí se usa solo lo imprescindible para explicar el fallo de barrera. El hilo conductor es que la superficie ocular es una barrera de dos niveles cuyo deterioro, paracelular y apical, constituye el correlato tisular común de la enfermedad.
23.1 La barrera epitelial en dos niveles
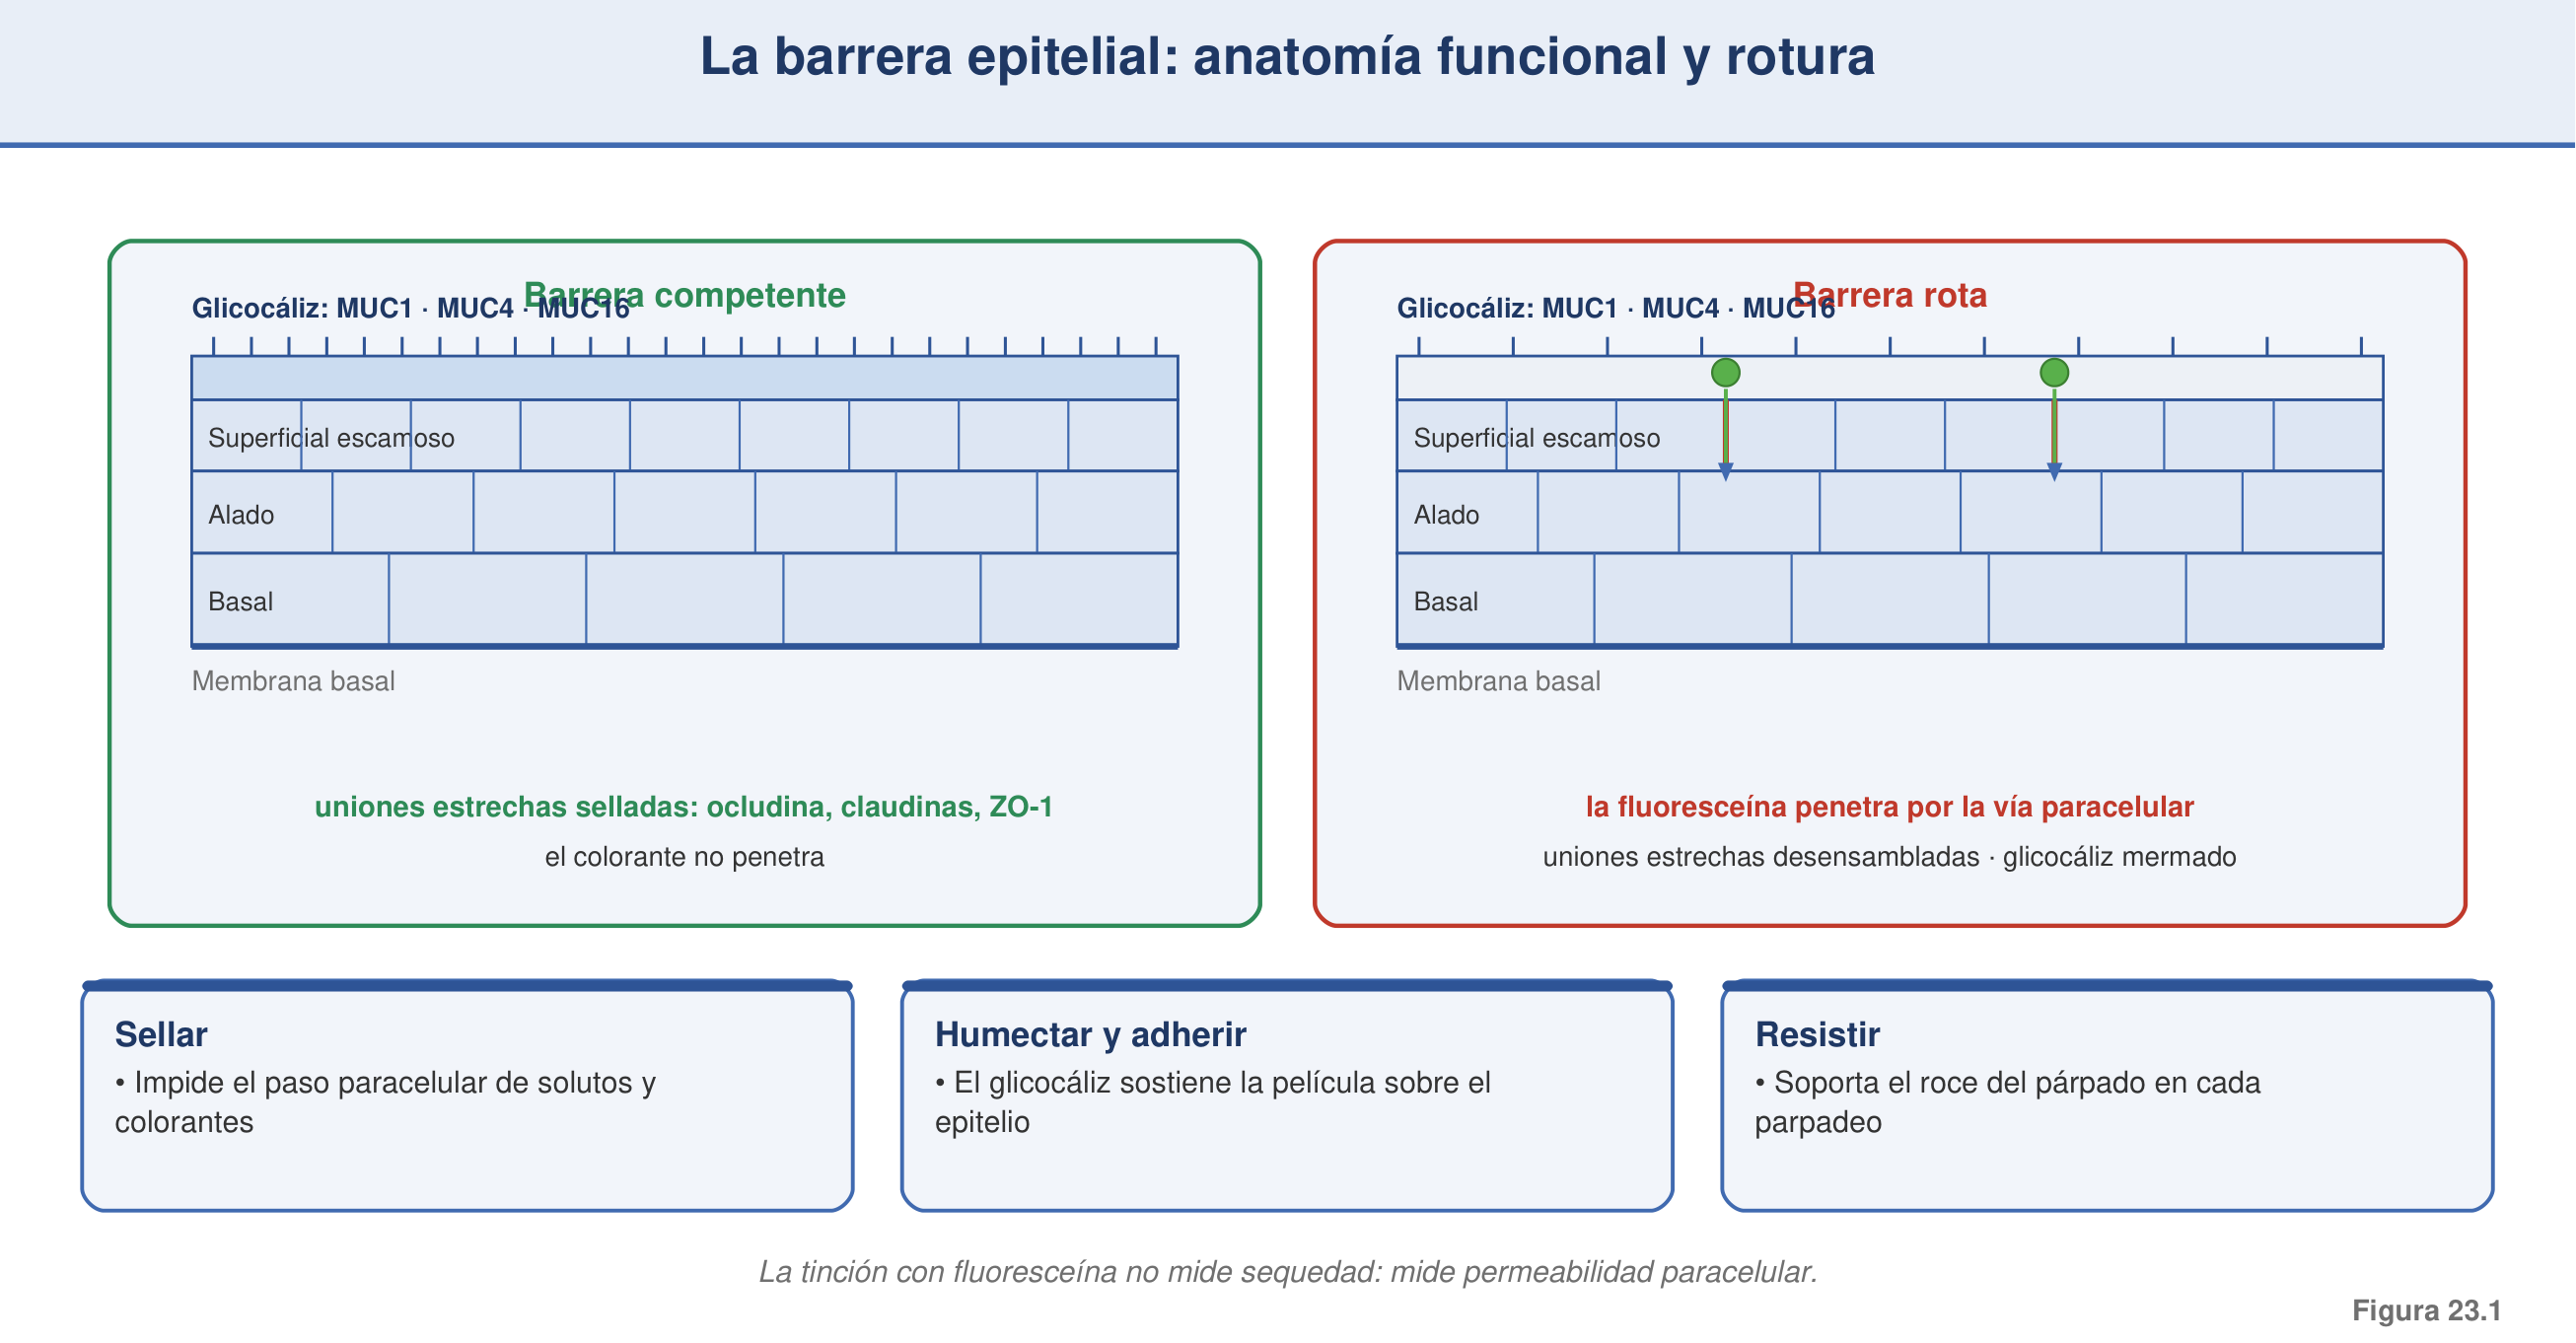
Sección titulada «23.1 La barrera epitelial en dos niveles»El epitelio corneoconjuntival sella el ojo mediante dos sistemas complementarios: una barrera paracelular, formada por las uniones estrechas apicales que impiden el paso de solutos y fluido por el espacio intercelular, y una barrera apical o de superficie, el glicocáliz de mucinas transmembrana, que hace la célula humectable, la recubre y niega el acceso de partículas, colorantes y patógenos.¹,²,³ El fallo de cada nivel se lee, como se verá, con una tinción distinta.
El primer nivel es la barrera paracelular. En el vértice de las células apicales, un cinturón de uniones estrechas —compuesto por las proteínas transmembrana claudinas y ocludina, ancladas al citoesqueleto de actina por la proteína de placa ZO-1— forma el sellado que define la resistencia transepitelial y bloquea la difusión paracelular, junto con los componentes de la membrana basal.²,⁴ El DEWS III cita explícitamente la ZO-1 y la ocludina como las proteínas de unión estrecha que mantienen la función de barrera corneal, y cuya degradación se asocia a una mayor tinción con fluoresceína.²
El segundo nivel es la barrera apical: el glicocáliz, la malla de mucinas asociadas a membrana con largos ectodominios muy glicosilados que se proyectan desde las microplicae apicales, cuyos componentes principales son MUC1, MUC4 y MUC16.¹,⁵,⁶ El glicocáliz lubrica, retiene agua, aporta humectabilidad, actúa de barrera y ayuda a eliminar detritus, y es además la principal estructura antievaporativa del epitelio.¹ MUC16, la mucina transmembrana de mayor peso del glicocáliz corneal, forma con la galectina 3 una barrera funcional que impide el ingreso de los colorantes al interior celular cuando el glicocáliz está íntegro; es el fundamento molecular de que una superficie sana no se tiña.⁶,⁷,⁸ Ambos niveles se acoplan: la humectabilidad depende de un glicocáliz hidrófilo competente y el sellado de las uniones estrechas, y la barrera apical protege físicamente a la paracelular, pues al perderse el glicocáliz las células quedan desnudas y expuestas al estrés y a los colorantes.¹,³,⁶ Sin glicocáliz humectable la película se adelgaza y rompe, y sin uniones estrechas el epitelio pierde la impermeabilidad que lo aísla del microambiente hiperosmolar.¹,³
23.2 Mecanismos del daño epitelial
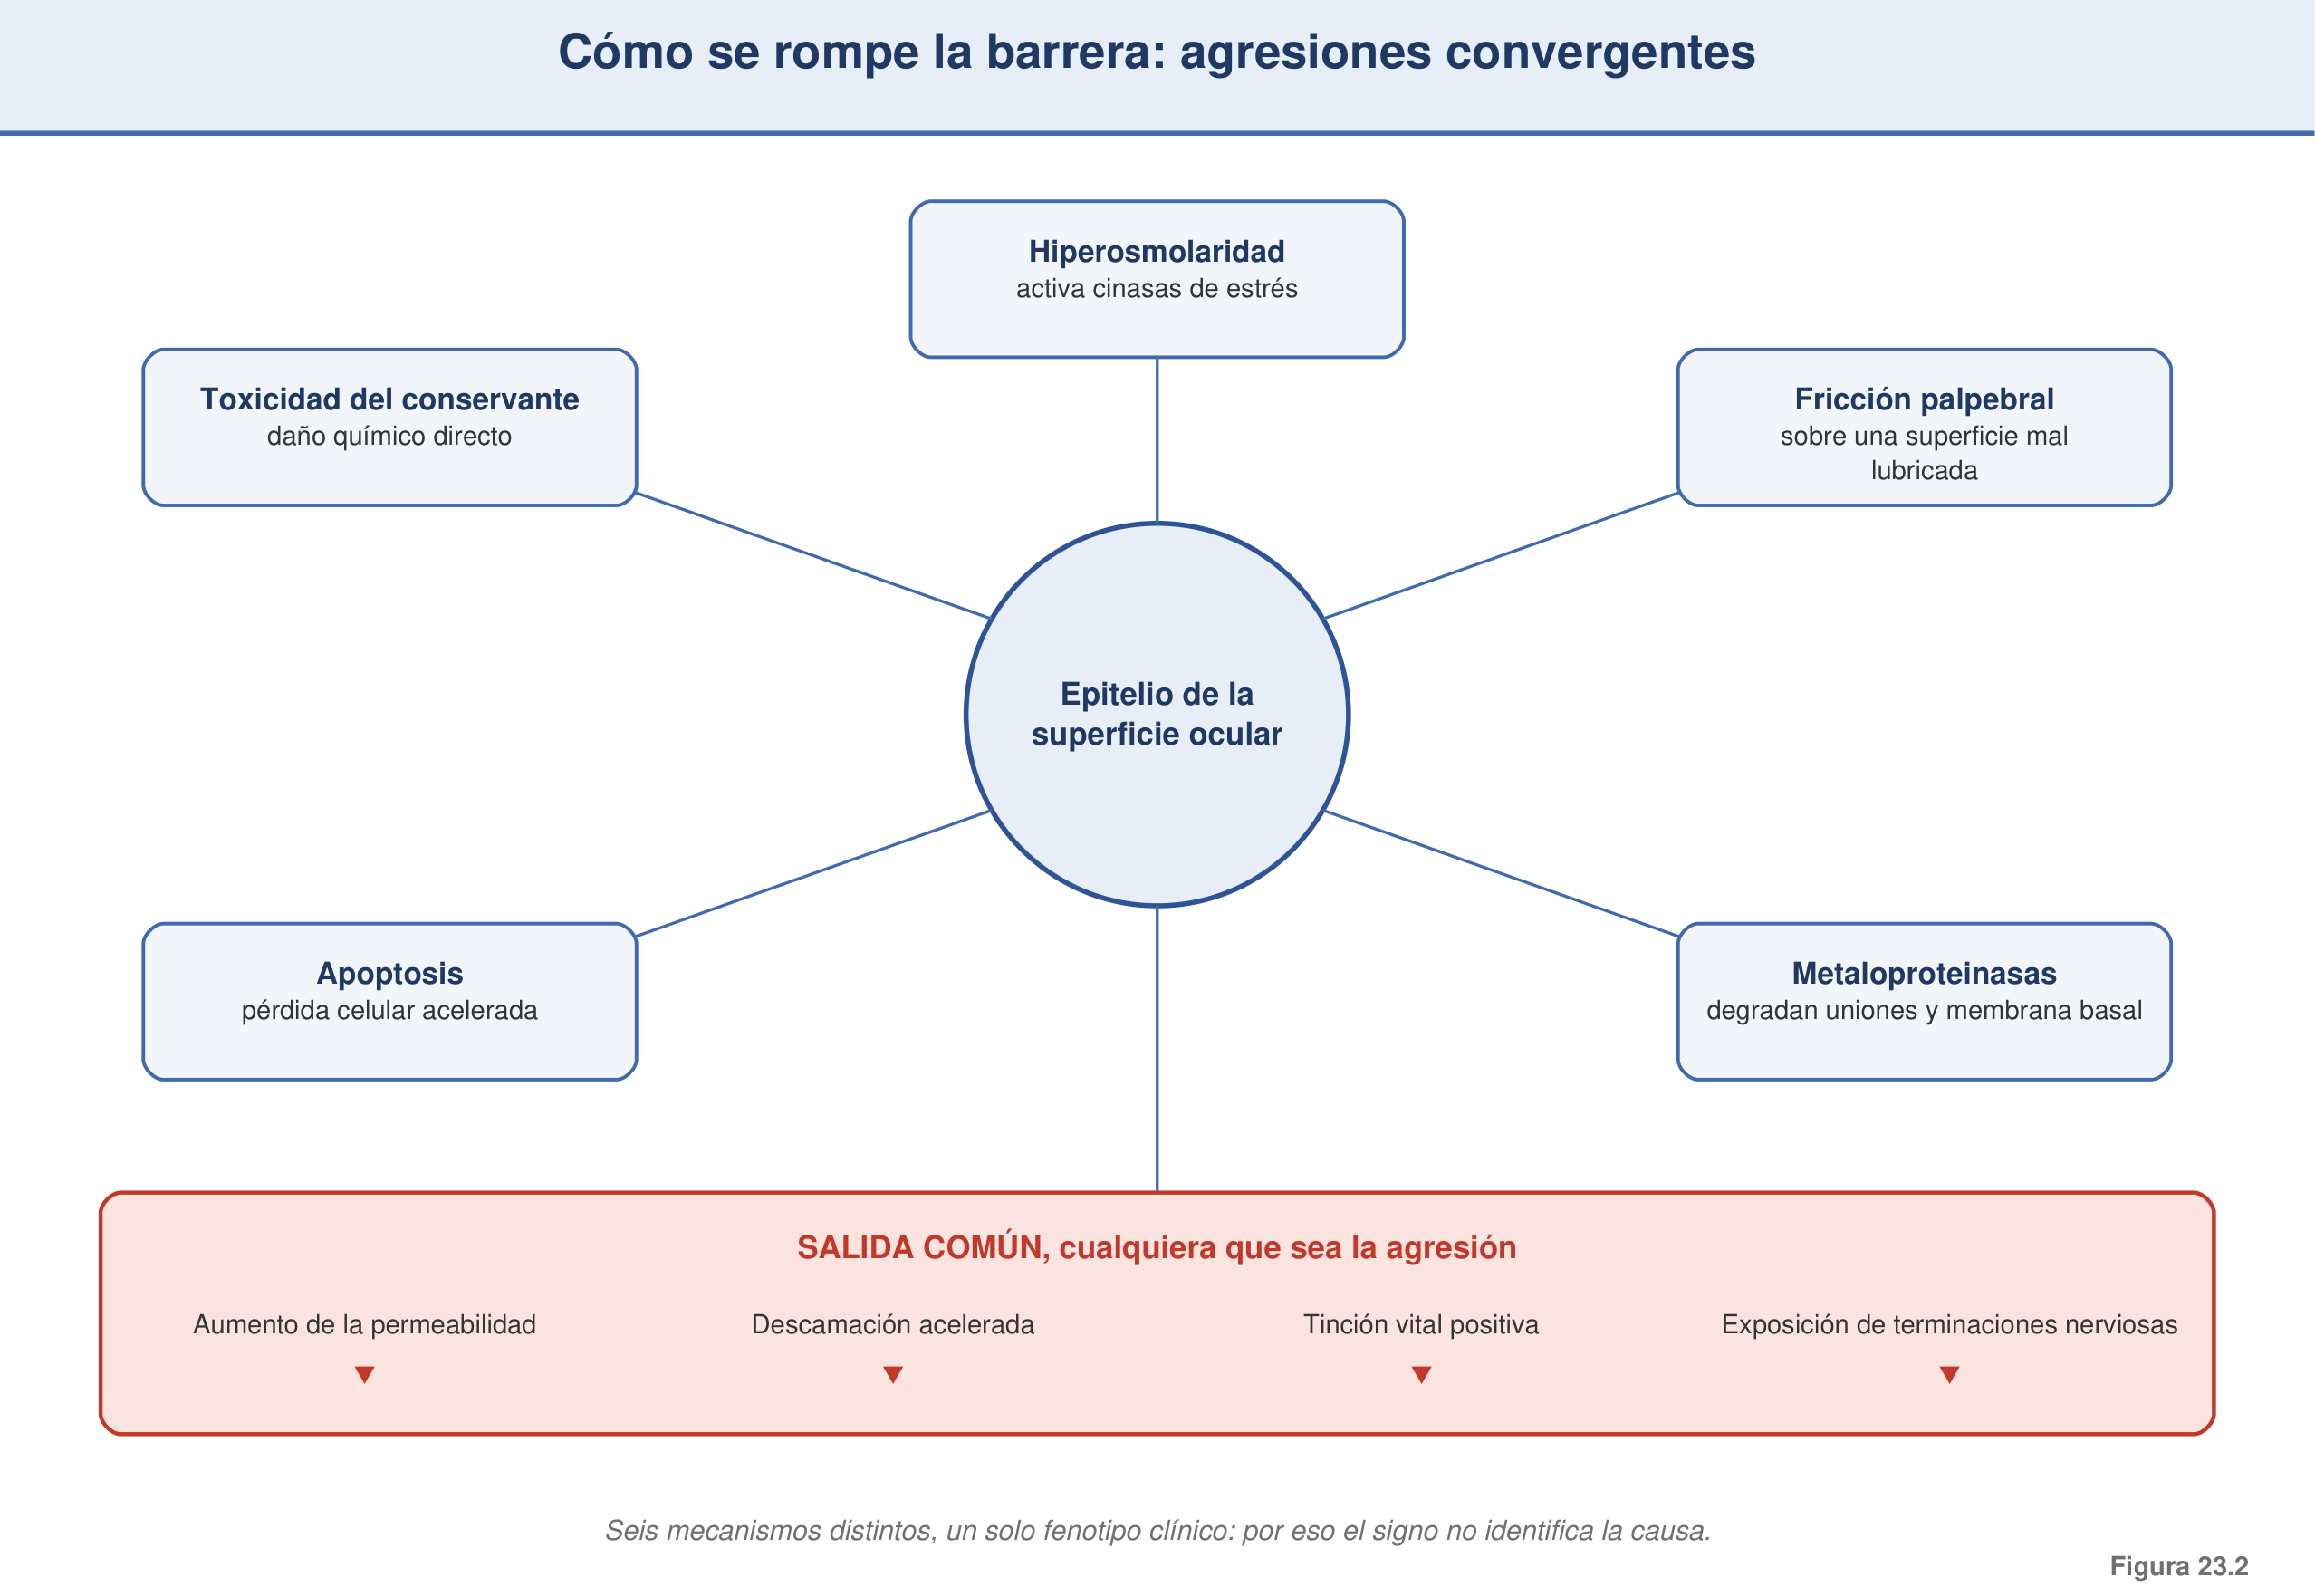
Sección titulada «23.2 Mecanismos del daño epitelial»El disparador molecular central es el estrés hiperosmolar. La hiperosmolaridad de la película activa en el epitelio corneal las cascadas de las cinasas activadas por mitógenos —JNK, p38 y ERK— y el factor nuclear κB, que inducen citocinas proinflamatorias y metaloproteinasas.⁹,¹⁰ Se ha demostrado que la hiperosmolaridad estimula las metaloproteinasas a través de una vía dependiente de JNK en células epiteliales corneales humanas.⁹ La solución salina hiperosmolar es, por sí misma, un estrés proinflamatorio para la superficie ocular.¹¹ Y el estrés desecante experimental reproduce la misma firma de cinasas, citocinas y metaloproteinasa 9, con participación de la transactivación del receptor del factor de crecimiento epidérmico.⁹,¹⁰
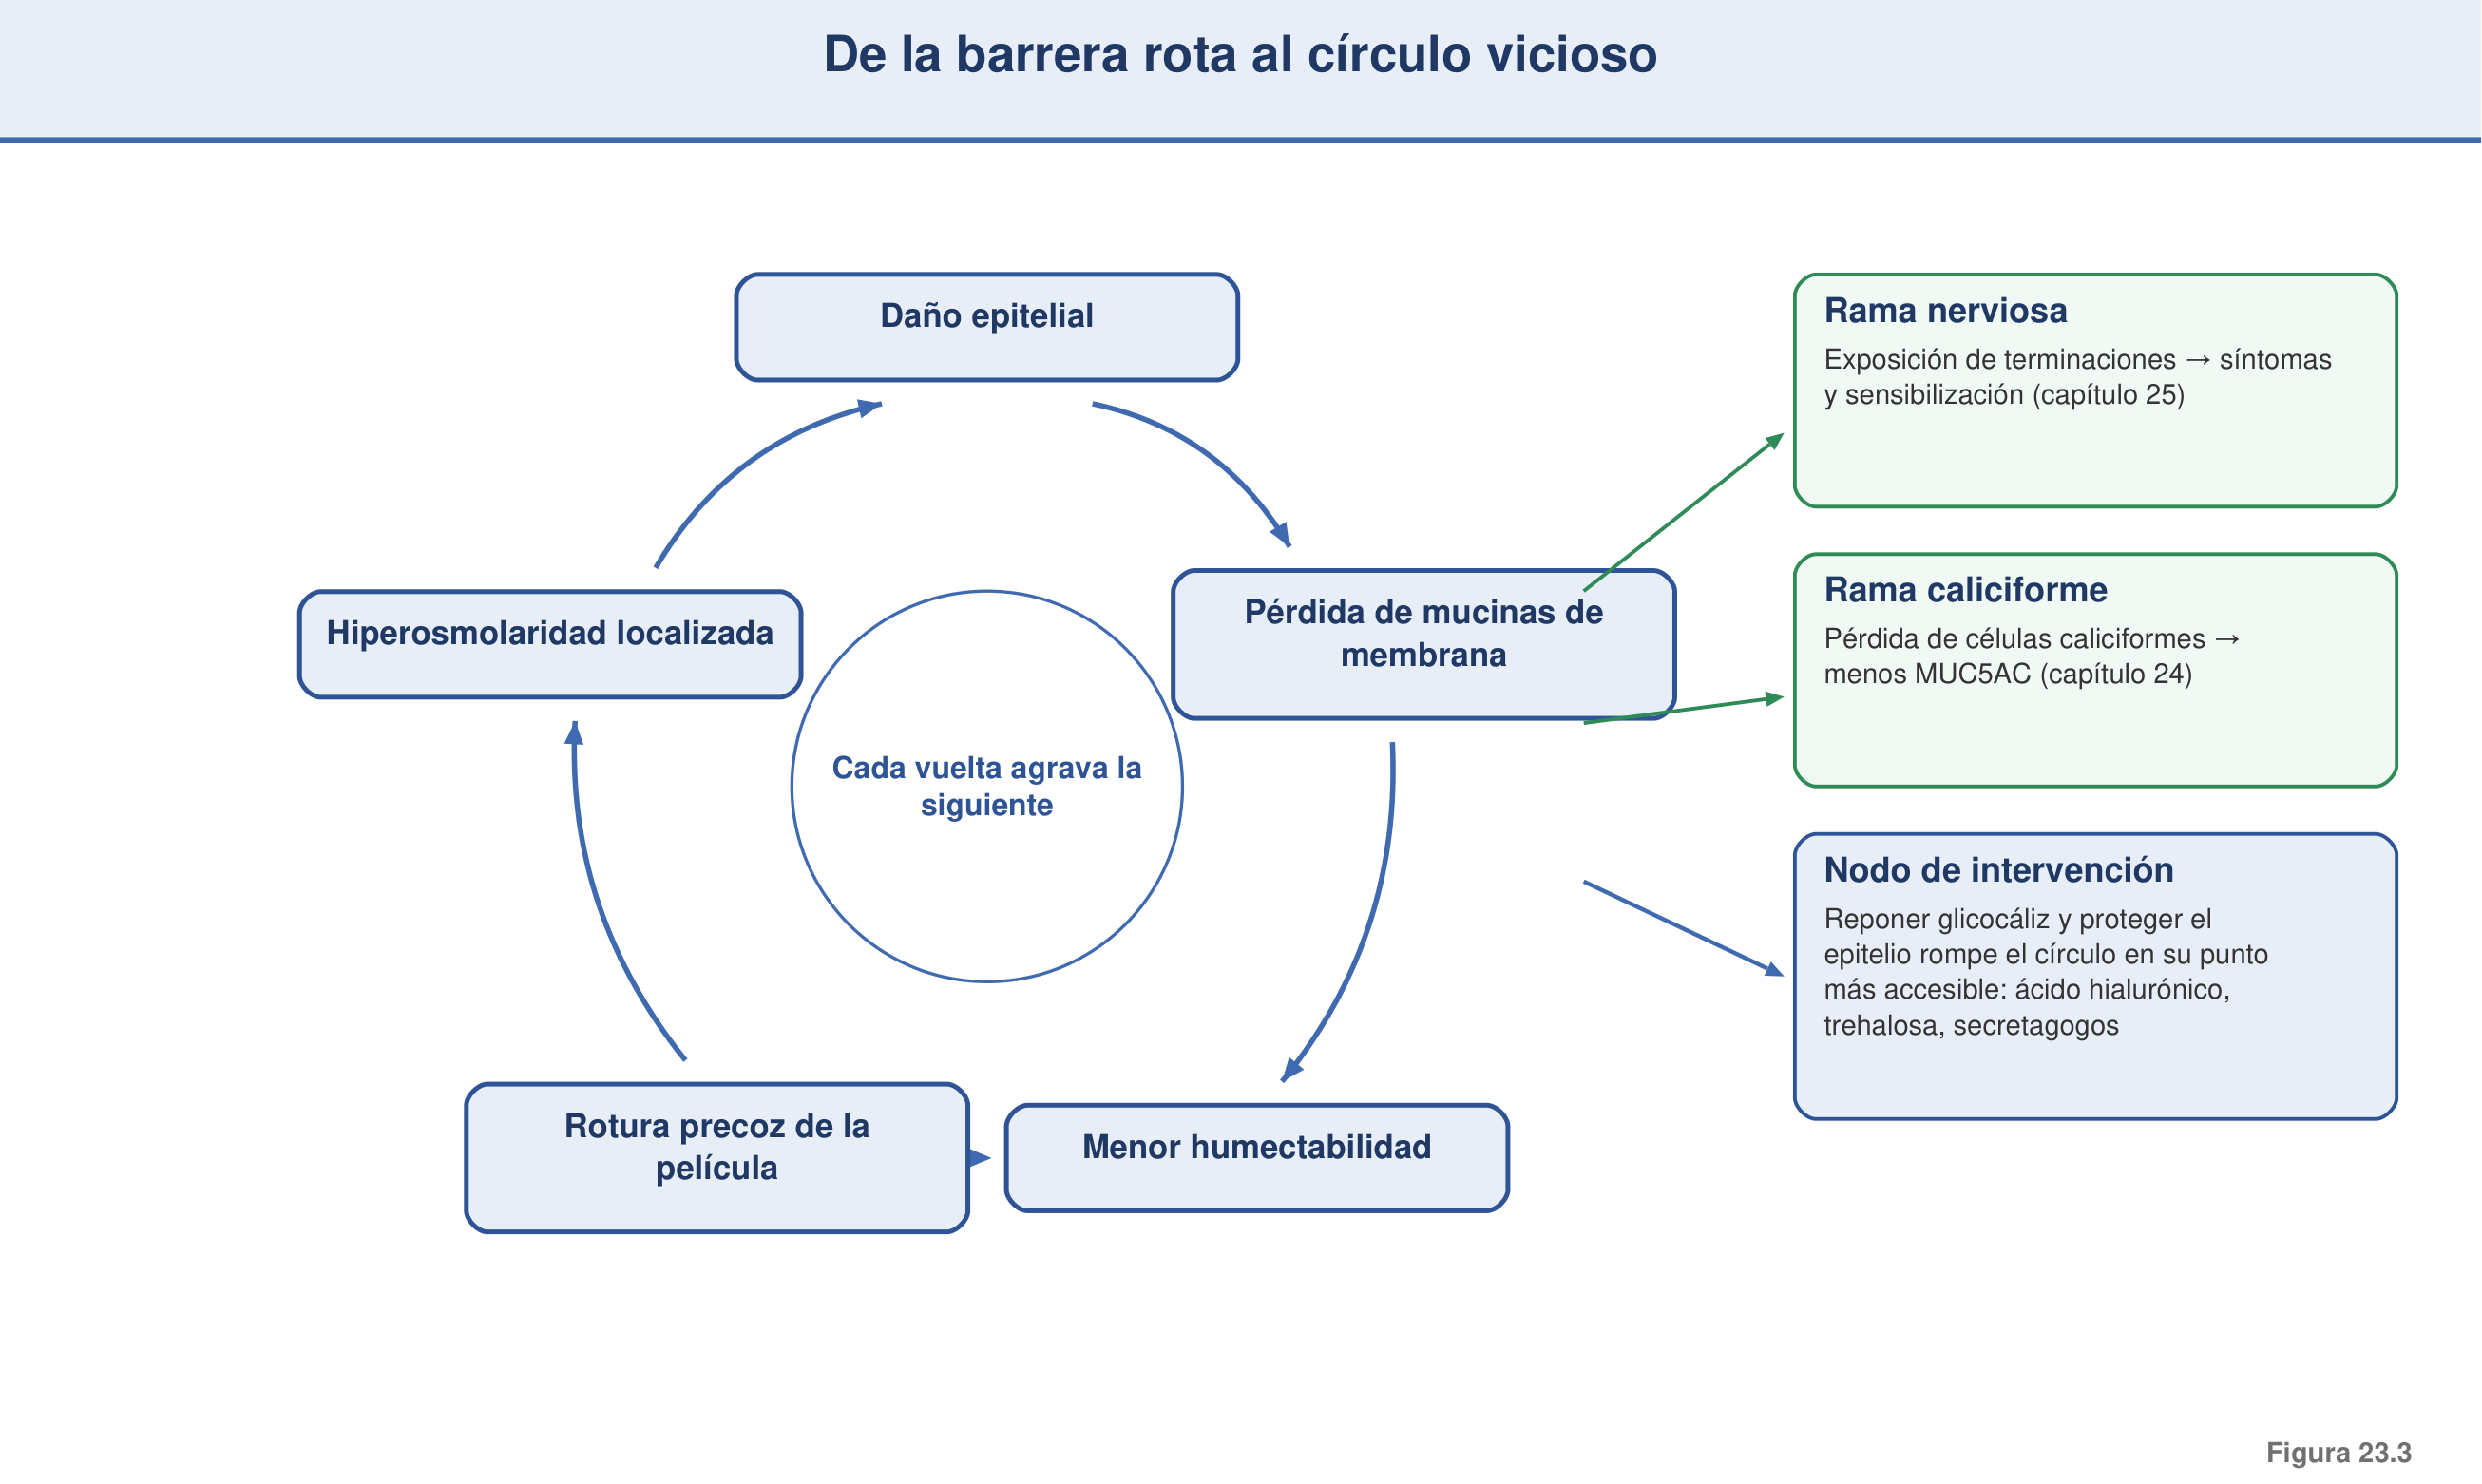
A este eje se suman otros mecanismos. El estrés desecante e hiperosmolar induce la apoptosis de las células epiteliales corneales y conjuntivales, que junto con la descamación acelerada adelgaza el epitelio y expone capas inmaduras menos selladas.¹² La desecación directa de la superficie interpalpebral expuesta concentra solutos y daña el epitelio, con el patrón de tinción punteada inferior como su expresión típica.² Y el cizallamiento del parpadeo constituye un microtrauma repetido: sin lubricación mucínica suficiente aumenta el coeficiente de fricción entre el párpado y el globo, y MUC16 actúa como lubricante que lo minimiza, de modo que su déficit convierte el parpadeo en una fuente crónica de daño, base de la epiteliopatía del limpiaparpados.¹,⁶ El DEWS III atribuye esta epiteliopatía al estrés mecánico por lubricación insuficiente.² Todos estos mecanismos convergen en el círculo vicioso del capítulo 19: la hiperosmolaridad activa las cinasas, que inducen citocinas y metaloproteinasas, que dañan las uniones estrechas y el glicocáliz, lo que genera más inestabilidad y más hiperosmolaridad focal.¹,⁴,¹¹
23.3 Metaloproteinasas y ruptura de la barrera
Sección titulada «23.3 Metaloproteinasas y ruptura de la barrera»Las metaloproteinasas de matriz son el efector proteolítico que rompe la barrera. En el ojo seco, el daño epitelial desencadena una reacción inflamatoria que aumenta su secreción; las más elevadas en la superficie corneal escinden componentes de la membrana basal y las proteínas de unión estrecha ZO-1 y ocludina.² La protagonista es la metaloproteinasa 9, inducida en el epitelio corneal por el estrés desecante e hiperosmolar a través de la vía de las cinasas.⁹,¹⁰,¹³ Se ha demostrado que el estrés desecante estimula su expresión por el epitelio corneal y que el corticoide y la doxiciclina suprimen la metaloproteinasa 9, las citocinas y la activación de las cinasas, lo que cierra el nexo causal.¹³,¹⁴
La prueba de causalidad procede del modelo knockout. El trabajo canónico de Pflugfelder mostró que el ratón deficiente en metaloproteinasa 9 es resistente a la ruptura de la barrera epitelial corneal en el ojo seco experimental: la ausencia de la enzima protege la permeabilidad y la integridad de la superficie, lo que prueba que es un mediador necesario del fallo de barrera y no un epifenómeno.¹⁵ En el plano clínico, la producción y la actividad de la metaloproteinasa 9 aumentan en el síndrome de disfunción lagrimal y se correlacionan con la gravedad, y el DEWS III señala una correlación significativa entre el grado de positividad de la enzima y la tinción corneal con fluoresceína, base de las pruebas comerciales de punto de atención del capítulo 32.²,¹⁶ A las metaloproteinasas se suma la interleucina 17 derivada de los linfocitos Th17, que desorganiza la barrera corneal tras el estrés desecante induciendo metaloproteinasas y disrumpiendo las uniones estrechas.¹⁷ La metaloproteinasa 9 conecta así los tres ejes de la enfermedad —es inducida por la hiperosmolaridad, amplificada por la inflamación y su diana física son las uniones estrechas—, de modo que su inhibición restaura la barrera.¹⁴,¹⁵
23.4 El fundamento molecular diferencial de las tinciones vitales
Sección titulada «23.4 El fundamento molecular diferencial de las tinciones vitales»Este es el punto de mayor utilidad clínica del capítulo: las tinciones vitales no son marcadores genéricos de célula muerta, sino que cada colorante lee el fallo de un nivel de barrera distinto. La fluoresceína lee el fallo de la barrera paracelular; el rosa de Bengala y el verde de lisamina, el de la barrera apical de mucina.
La fluoresceína sódica es hidrófila y no penetra en el epitelio intacto. Tiñe cuando falla la barrera paracelular: penetra por los espacios intercelulares allí donde las uniones estrechas de las células superficiales están rotas o donde el glicocáliz es defectuoso, difunde hacia el estroma y genera el patrón punteado de la queratitis superficial.²,³ El DEWS III lo formula literalmente: la tinción con fluoresceína se produce por la pérdida de la integridad de la célula epitelial, como la disrupción de las uniones estrechas de las células superficiales o un glicocáliz defectuoso, y los trabajos clásicos de Feenstra y Tseng mostraron que su captación refleja la permeabilidad de la barrera más que la muerte celular.¹⁸,¹⁹
El rosa de Bengala tiñe las células epiteliales que están desprotegidas por el glicocáliz rico en mucina, y no es un simple marcador de célula muerta. Feenstra y Tseng demostraron en su trabajo canónico que el rosa de Bengala no tiñe células muertas al azar, sino células cuya cobertura de mucina es insuficiente: una monocapa de mucina protectora bloquea la tinción aunque la célula esté dañada, y su ausencia la permite aunque la célula sea viable.¹⁸ El contraste con la fluoresceína quedó establecido en su estudio comparativo, y el DEWS III recoge que el rosa de Bengala tiñe las células no protegidas por el glicocáliz, aunque es tóxico para el epitelio.¹,²,¹⁹ El verde de lisamina ha reemplazado en gran medida al rosa de Bengala por ser mucho menos tóxico; el DEWS III precisa que tiñe las células cuando la membrana o las uniones intercelulares están dañadas, con independencia de la presencia de mucina, y en la práctica revela las mismas superficies desprotegidas de la conjuntiva y el margen, por lo que es el colorante de elección para la tinción conjuntival y del borde palpebral.²,³
La confirmación experimental procede de la genética de las mucinas: la función de barrera de MUC16 impide el ingreso de la fluoresceína y del rosa de Bengala, y su pérdida hace que el colorante entre; el knockout de MUC4 reduce las microplicae y aumenta la penetrancia del rosa de Bengala hacia las capas profundas.¹,⁶ La galectina 3 entrecruza los ectodominios mucínicos y contribuye a esa barrera.⁷ Conviene, no obstante, un matiz: la interpretación no es dicotómica pura, pues la tinción integra la permeabilidad paracelular, la cobertura de mucina, la viabilidad y la descamación, y Bron y Argüeso sistematizaron sus mecanismos advirtiendo que refleja el estado de la barrera y no equivale sin más a muerte celular.³ El deterioro del glicocáliz por la hiperosmolaridad produce una tinción con fluoresceína persistentemente elevada, reversible al reponer el glicocáliz.¹,⁸ De todo ello deriva una regla operativa para el clínico: la fluoresceína pregunta si está sellada la puerta entre las células —las uniones estrechas—, y el rosa de Bengala o la lisamina preguntan si la célula está recubierta y protegida por la mucina —el glicocáliz—; por eso la fluoresceína domina en la córnea y la lisamina en la conjuntiva y el margen.²,³
23.5 Descamación, adelgazamiento y metaplasia escamosa
Sección titulada «23.5 Descamación, adelgazamiento y metaplasia escamosa»La apoptosis y el recambio acelerado inducidos por el estrés desecante aumentan la exfoliación de las células superficiales y adelgazan el epitelio, exponiendo capas menos diferenciadas y peor selladas, con mayor permeabilidad a la fluoresceína.¹,¹² El estrés desecante e hiperosmolar desregula además el programa de diferenciación epitelial: se pierde el fenotipo mucoso no queratinizado y aparece uno escamoso, con regulación a la baja de los componentes del glicocáliz.¹,⁹ La metaplasia escamosa conjuntival —con aumento del cociente núcleo-citoplasma, pérdida de células caliciformes y cambios de queratinas— es un rasgo consistente de la enfermedad, máximo en las formas graves, y en el modelo experimental está modulada por el interferón γ, lo que la enlaza con la inmunidad Th1 del capítulo 22 y con la pérdida caliciforme del capítulo 24.²⁰ Su cuantificación se realiza por citología de impresión, técnica de referencia para documentar y graduar la metaplasia y la pérdida de caliciformes.²¹ En los extremos de gravedad —el Sjögren avanzado, la enfermedad de injerto contra huésped, el penfigoide, el síndrome de Stevens-Johnson— el epitelio puede queratinizarse, lo que representa el fracaso terminal de la barrera de superficie humectable.¹
23.6 Consecuencias funcionales del fallo de barrera
Sección titulada «23.6 Consecuencias funcionales del fallo de barrera»El fallo de barrera tiene varias consecuencias funcionales. La primera es la pérdida de humectabilidad, que acorta el tiempo de rotura y precipita la ruptura de la película sobre las zonas de glicocáliz comprometido; los patrones de ruptura de la fluoresceína permiten inferir el mecanismo dominante de la inestabilidad.¹,²² La segunda son las erosiones punteadas superficiales y la queratitis: la rotura de las uniones estrechas y la exposición de células desprotegidas se traducen en la queratitis punteada superficial, que puede confluir en el ojo seco grave.²,³ La tercera es la exposición de las terminaciones nerviosas: el adelgazamiento y la descamación desnudan las terminaciones corneales, las más densas del organismo, lo que contribuye a la nocicepción y la sensibilización y tiende un puente mecánico hacia el dolor del capítulo 25.²,⁴ La cuarta es el riesgo de defecto epitelial persistente cuando el daño supera la capacidad de cicatrización, el extremo del espectro del fallo de barrera.¹,² Cada una de estas consecuencias realimenta el círculo vicioso, de modo que el epitelio dañado es a la vez víctima y motor de la enfermedad.¹,⁴
23.7 Correlato clínico y de gravedad
Sección titulada «23.7 Correlato clínico y de gravedad»La tinción vital es un marcador diagnóstico clave del ojo seco y uno de los signos más asociados a los síntomas en las formas moderadas y graves; traduce el estado de la barrera, con la fluoresceína informando de la integridad paracelular corneal y la lisamina de la integridad del recubrimiento mucínico apical de la conjuntiva y el margen.²,³ Las principales escalas semicuantitativas son la de Oxford y la del National Eye Institute para la córnea y la conjuntiva, y la de van Bijsterveld, histórica, empleada en los criterios de Sjögren, junto con la propuesta integradora que gradúa la tinción en el contexto de las demás pruebas.²³,²⁴ El DEWS III mantiene la tinción entre los signos de homeostasis, con umbrales diagnósticos de más de cinco puntos corneales, más de nueve conjuntivales y una epiteliopatía del limpiaparpados de al menos dos milímetros de longitud y un 25 % de anchura, materia que detalla el capítulo 33.²
La síntesis clínica es directa: la fluoresceína punteada corneal informa de la rotura de las uniones estrechas; la lisamina conjuntival y del margen, de las células desprotegidas por el déficit de mucina; y el patrón de ruptura, del mecanismo dominante de la inestabilidad.²,³,²² Esta lectura combinada sitúa al paciente en el mapa de drivers del DEWS III y refuerza que gran parte de la tinción vital informa del estado del glicocáliz, no de la mera muerte celular, en línea con el reposicionamiento de la mucina como elemento central de la enfermedad.³,²⁵
Aplicación clínica
Sección titulada «Aplicación clínica»Para la práctica, el mensaje es que la tinción debe interpretarse como una lectura de la barrera. La fluoresceína, con la óptica correcta —luz azul y filtro amarillo, tras esperar uno o dos minutos—, revela la integridad del sellado corneal; el verde de lisamina, la del recubrimiento mucínico de la conjuntiva y el margen, incluida la epiteliopatía del limpiaparpados, un signo precoz que con frecuencia pasa inadvertido. Emplear ambos colorantes de forma complementaria, y no uno solo, aumenta la sensibilidad y permite localizar el nivel de barrera afectado. El patrón y la localización de la tinción aportan información fisiopatológica: la queratitis punteada inferior sugiere desecación por exposición, la afectación interpalpebral, hiperosmolaridad, y los patrones de ruptura orientan hacia el driver dominante. Por último, el conocimiento de que la metaloproteinasa 9 media el fallo de barrera y de que su inhibición lo revierte fundamenta el uso de la doxiciclina y los corticoides en las fases con daño epitelial e inflamación activos.
Controversias e incertidumbres
Sección titulada «Controversias e incertidumbres»Persisten cuestiones abiertas. La interpretación de las tinciones, aunque su fundamento molecular está bien establecido, no es una dicotomía perfecta, y la tinción real integra la permeabilidad, la cobertura de mucina, la viabilidad y la descamación, lo que obliga a leerla con matiz.³ La estandarización de las escalas de gradación sigue siendo imperfecta, con una repetibilidad interobservador limitada que dificulta comparar estudios y seguir la evolución, materia que retoma el capítulo 33.²⁴ Buena parte de la evidencia mecanicista sobre las cinasas, las metaloproteinasas y las mucinas procede de modelos murinos y de sistemas in vitro, cuya extrapolación al paciente exige cautela.⁹,¹⁵ Y la relación entre el daño de barrera y los síntomas está modulada por el estado neurosensorial, de modo que un daño epitelial marcado puede cursar con pocos síntomas y viceversa, en la disociación que desarrolla el capítulo 25.²
Puntos clave
Sección titulada «Puntos clave»- La superficie ocular es una barrera de dos niveles: la paracelular de las uniones estrechas, que sella, y la apical del glicocáliz de mucinas, que recubre y humecta.
- El estrés hiperosmolar activa las cinasas y el factor nuclear κB, que inducen citocinas y metaloproteinasas; la apoptosis, la desecación y la fricción del parpadeo completan el daño.
- La metaloproteinasa 9 escinde las uniones estrechas y la membrana basal; el ratón deficiente en ella resiste la ruptura de barrera, prueba de su papel causal.
- La fluoresceína lee el fallo de la barrera paracelular (uniones estrechas rotas); el rosa de Bengala y el verde de lisamina leen el fallo de la barrera apical de mucina.
- Las tinciones vitales no marcan la muerte celular genérica, sino el estado de la barrera; son colorantes complementarios, no redundantes.
- El fallo de barrera produce inestabilidad, queratitis punteada, exposición de terminaciones nerviosas y riesgo de defecto epitelial persistente.
- Los umbrales diagnósticos del DEWS III son más de cinco puntos corneales, más de nueve conjuntivales y la epiteliopatía del limpiaparpados.
Conclusiones
Sección titulada «Conclusiones»El daño epitelial y el fallo de la barrera de superficie son el correlato tisular común del ojo seco, y su comprensión en dos niveles —el sellado paracelular de las uniones estrechas y el recubrimiento apical del glicocáliz— ordena tanto la fisiopatología como la clínica. El estrés hiperosmolar, a través de las cinasas y las metaloproteinasas, y la inflamación adaptativa rompen ambos niveles, con la metaloproteinasa 9 como efector causal demostrado. La consecuencia semiológica más útil de este marco es el fundamento molecular diferencial de las tinciones vitales: la fluoresceína lee la barrera paracelular y el rosa de Bengala y la lisamina la barrera apical de mucina, de modo que la tinción informa del estado de la barrera y no de la simple muerte celular. Esta lectura, integrada con la inestabilidad, la hiperosmolaridad y los patrones de ruptura, sitúa al paciente en el mapa de drivers de la enfermedad y fundamenta el uso racional de las tinciones y de las terapias que restauran la barrera, materias que desarrollan los capítulos de diagnóstico y de manejo.
Bibliografía
Sección titulada «Bibliografía»-
Stapleton F, Argüeso P, Asbell P, Azar D, Bosworth C, Chen W, et al. TFOS DEWS III: Digest. Am J Ophthalmol. 2025;279:451-553. Corrigendum en: Am J Ophthalmol. 2026;288:350-1. PMID: 40472874 · DOI: 10.1016/j.ajo.2025.05.040
-
Wolffsohn JS, Benítez-Del-Castillo JM, Loya-Garcia D, Inomata T, Iyer G, Liang L, et al. TFOS DEWS III: Diagnostic Methodology. Am J Ophthalmol. 2025;279:387-450. PMID: 40451408 · DOI: 10.1016/j.ajo.2025.05.033
-
Bron AJ, Argüeso P, Irkec M, Bright FV. Clinical staining of the ocular surface: mechanisms and interpretations. Prog Retin Eye Res. 2015;44:36-61. PMID: 25461622 · DOI: 10.1016/j.preteyeres.2014.10.001
-
Bron AJ, de Paiva CS, Chauhan SK, Bonini S, Gabison EE, Jain S, et al. TFOS DEWS II pathophysiology report. Ocul Surf. 2017;15(3):438-510. PMID: 28736340 · DOI: 10.1016/j.jtos.2017.05.011
-
Gipson IK, Argüeso P. Character of ocular surface mucins and their alteration in dry eye disease. Ocul Surf. 2004;2(2):131-148. PMID: 17216084 · DOI: 10.1016/s1542-0124(12)70149-0
-
Blalock TD, Spurr-Michaud SJ, Tisdale AS, Heimer SR, Gilmore MS, Ramesh V, et al. Functions of MUC16 in corneal epithelial cells. Invest Ophthalmol Vis Sci. 2007;48(10):4509-4518. PMID: 17898272 · DOI: 10.1167/iovs.07-0430
-
Argüeso P, Guzman-Aranguez A, Mantelli F, Cao Z, Ricciuto J, Panjwani N. Association of cell surface mucins with galectin-3 contributes to the ocular surface epithelial barrier. J Biol Chem. 2009;284(34):23037-23045. PMID: 19556244 · DOI: 10.1074/jbc.M109.033332
-
Uchino Y. The ocular surface glycocalyx and its alteration in dry eye disease: a review. Invest Ophthalmol Vis Sci. 2018;59(14):DES157-DES162. PMID: 30481821 · DOI: 10.1167/iovs.17-23756
-
Li DQ, Chen Z, Song XJ, Luo L, Pflugfelder SC. Stimulation of matrix metalloproteinases by hyperosmolarity via a JNK pathway in human corneal epithelial cells. Invest Ophthalmol Vis Sci. 2004;45(12):4302-4311. PMID: 15557436 · DOI: 10.1167/iovs.04-0299
-
Luo L, Li DQ, Doshi A, Farley W, Corrales RM, Pflugfelder SC. Experimental dry eye stimulates production of inflammatory cytokines and MMP-9 and activates MAPK signaling pathways on the ocular surface. Invest Ophthalmol Vis Sci. 2004;45(12):4293-4301. PMID: 15557435 · DOI: 10.1167/iovs.03-1145
-
Luo L, Li DQ, Corrales RM, Pflugfelder SC. Hyperosmolar saline is a proinflammatory stress on the mouse ocular surface. Eye Contact Lens. 2005;31(5):186-193. PMID: 16163009 · DOI: 10.1097/01.icl.0000162759.79740.46
-
Yeh S, Song XJ, Farley W, Li DQ, Stern ME, Pflugfelder SC. Apoptosis of ocular surface cells in experimentally induced dry eye. Invest Ophthalmol Vis Sci. 2003;44(1):124-129. PMID: 12506064 · DOI: 10.1167/iovs.02-0581
-
Corrales RM, Stern ME, De Paiva CS, Welch J, Li DQ, Pflugfelder SC. Desiccating stress stimulates expression of matrix metalloproteinases by the corneal epithelium. Invest Ophthalmol Vis Sci. 2006;47(8):3293-3302. PMID: 16877394 · DOI: 10.1167/iovs.05-1382
-
De Paiva CS, Corrales RM, Villarreal AL, Farley WJ, Li DQ, Stern ME, et al. Corticosteroid and doxycycline suppress MMP-9 and inflammatory cytokine expression, MAPK activation in the corneal epithelium in experimental dry eye. Exp Eye Res. 2006;83(3):526-535. PMID: 16643899 · DOI: 10.1016/j.exer.2006.02.004
-
Pflugfelder SC, Farley W, Luo L, Chen LZ, de Paiva CS, Olmos LC, et al. Matrix metalloproteinase-9 knockout confers resistance to corneal epithelial barrier disruption in experimental dry eye. Am J Pathol. 2005;166(1):61-71. PMID: 15632000 · DOI: 10.1016/S0002-9440(10)62232-8
-
Chotikavanich S, de Paiva CS, Li DQ, Chen JJ, Bian F, Farley WJ, et al. Production and activity of matrix metalloproteinase-9 on the ocular surface increase in dysfunctional tear syndrome. Invest Ophthalmol Vis Sci. 2009;50(7):3203-3209. PMID: 19255163 · DOI: 10.1167/iovs.08-2476
-
De Paiva CS, Chotikavanich S, Pangelinan SB, Pitcher JD 3rd, Fang B, Zheng X, et al. IL-17 disrupts corneal barrier following desiccating stress. Mucosal Immunol. 2009;2(3):243-253. PMID: 19242409 · DOI: 10.1038/mi.2009.5
-
Feenstra RP, Tseng SC. What is actually stained by rose bengal? Arch Ophthalmol. 1992;110(7):984-993. PMID: 1637285 · DOI: 10.1001/archopht.1992.01080190090035
-
Feenstra RP, Tseng SC. Comparison of fluorescein and rose bengal staining. Ophthalmology. 1992;99(4):605-617. PMID: 1374875 · DOI: 10.1016/s0161-6420(92)31947-5
-
De Paiva CS, Villarreal AL, Corrales RM, Rahman HT, Chang VY, Farley WJ, et al. Dry eye-induced conjunctival epithelial squamous metaplasia is modulated by interferon-gamma. Invest Ophthalmol Vis Sci. 2007;48(6):2553-2560. PMID: 17525184 · DOI: 10.1167/iovs.07-0069
-
Calonge M, Diebold Y, Sáez V, Enríquez de Salamanca A, García-Vázquez C, Corrales RM, et al. Impression cytology of the ocular surface: a review. Exp Eye Res. 2004;78(3):457-472. PMID: 15106925 · DOI: 10.1016/j.exer.2003.09.009
-
Yokoi N, Georgiev GA, Kato H, Komuro A, Sonomura Y, Sotozono C, et al. Classification of fluorescein breakup patterns: a novel method of differential diagnosis for dry eye. Am J Ophthalmol. 2017;180:72-85. PMID: 28579061 · DOI: 10.1016/j.ajo.2017.05.022
-
van Bijsterveld OP. Diagnostic tests in the Sicca syndrome. Arch Ophthalmol. 1969;82(1):10-14. PMID: 4183019 · DOI: 10.1001/archopht.1969.00990020012003
-
Bron AJ, Evans VE, Smith JA. Grading of corneal and conjunctival staining in the context of other dry eye tests. Cornea. 2003;22(7):640-650. PMID: 14508260 · DOI: 10.1097/00003226-200310000-00008
-
Baudouin C, Rolando M, Benitez Del Castillo JM, Messmer EM, Figueiredo FC, Irkec M, et al. Reconsidering the central role of mucins in dry eye and ocular surface diseases. Prog Retin Eye Res. 2019;71:68-87. PMID: 30471351 · DOI: 10.1016/j.preteyeres.2018.11.007